
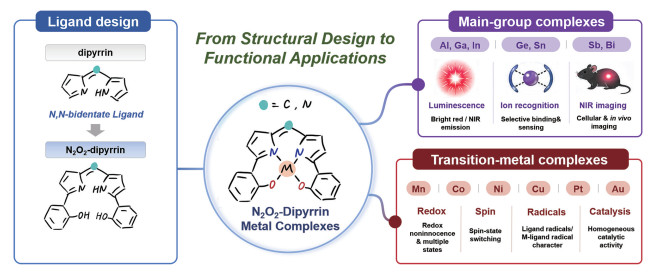
图 1.
N2O2型二吡咯甲烯金属配合物的设计合成及功能应用
Figure 1.
Design, synthesis and application of N2O2-dipyrrin metal complexes


N2O2型二吡咯甲烯金属配合物是在传统二吡咯甲烯(dipyrrin)配位化学基础上发展起来的一类四齿金属配位体系。dipyrrin作为一类经典的含氮发色骨架,其配位化学在光电材料与生命科学领域占据着重要地位。该结构可视为由2个吡咯单元通过sp2杂化碳原子连接而成的开放链寡吡咯配体[1-2]。由于其π共轭骨架具有强可见光吸收,且去质子化后又能够以单阴离子N,N-二齿方式与硼试剂或金属离子配位,因此dipyrrin长期以来被视作连接卟啉化学、BODIPY荧光染料和金属有机功能分子的重要结构单元[2-7]。经典BODIPY由dipyrrin配体与BF2单元配位形成,凭借其高摩尔消光系数、窄发射峰、高荧光量子产率(photoluminescence quantum yield,PLQY)以及良好的稳定性,已成为荧光标记、传感、生物成像、光动力治疗及光催化等领域的重要分子平台[8-15]。然而,二齿dipyrrin对金属中心的约束有限,其配合物稳定性通常较差,金属配位数、辅助配体和分子聚集方式常随反应条件变化而改变[16-18]。为克服这些限制,研究者发展了在二吡咯甲烯骨架α位引入2个邻羟基芳基的策略,该配体可通过2个吡咯氮和2个酚氧原子形成四齿配位,从而将原本二齿、相对柔性的dipyrrin发色团转化为结构更刚性、配位更稳定、轴向位点更可控的金属配合物,并逐渐发展为一类兼具光功能、氧化还原活性和催化潜力的独立金属配位平台。
已有综述为二吡咯甲烯金属化学的发展提供了重要基础。2020年,Singh等系统评述了二吡咯甲烯金属配合物的合成、结构与应用,但N2O2-dipyrrin金属配合物仅作为其中的一个子类被简要涵盖,内容主要集中于Al、Si、Ge、Sn及少数过渡金属的早期代表性工作[19]。随后,Schomberg-Sanchez等于2025年聚焦p区元素dipyrrin配合物进行了较为系统的归纳,然而对N2O2体系的讨论仍主要限于主族元素[20]。近年来,该领域涌现出诸多新进展,亟待纳入更系统的综述框架。基于上述现状,围绕N2O2-dipyrrin金属配合物开展专题综述具有明确且迫切的必要性。为此,本综述以N2O2四齿配体为主线,涵盖主族与过渡金属体系,从配位结构、光物理性质及电化学行为3个维度展开论述,重点整合2020年以来的新兴研究方向,包括近红外azaDIPY体系、生物成像应用、Sb/Bi重主族化学以及开壳层双自由基体系(图 1)。此外,基于配体刚性化-中心金属调控-轴向配位/取代基效应-功能的逻辑主线,对不同金属体系进行横向比较。主族金属部分重点关注配位构型、发光性质和离子识别/成像应用之间的关系;过渡金属部分则突出配体非无辜性(ligand non-innocence)、金属-配体电子耦合、氧化还原行为和催化反应性的关联。进一步提炼结构-性质规律并阐明领域瓶颈,以期为后续分子设计与功能应用提供更具针对性的参考。
N2O2型二吡咯甲烯(N2O2-dipyrrin)配体的提出,最初与BODIPY类荧光团的构象调控密切相关。传统3,5-二芳基取代BODIPY中,芳基与吡咯环之间的单键旋转容易激活非辐射失活通道,导致PLQY下降。针对这一问题,1999年,Burgess课题组报道了含邻羟基芳基取代的N2O2-dipyrrin配体及相应硼配合物,这是N2O2型四齿二吡咯甲烯配体发展的重要起点[21-22]。与相应非刚性BF2-BODIPY化合物相比,该N2O2-硼配合物的吸收与发射峰表现出明显的红移(分别位于630和654 nm),摩尔消光系数提升至4.6×10⁴ L·mol-1·cm-1,同时PLQY从0.07大幅提高至0.41。这一结果表明,通过邻位酚氧供体与中心硼原子形成额外B—O键,可有效锁定芳基与二吡咯甲烯的相对构型,进而抑制构象弛豫导致的非辐射失活。该工作不仅为BODIPY构象刚性化提供了直接证据,也为N2O2-dipyrrin配体的后续发展奠定了结构基础。
随后,B,O-螯合策略被进一步扩展到氮杂二吡咯甲烯配体体系。相较于普通BODIPY,aza-BODIPY以缺电子的氮原子取代meso位碳原子,使π共轭体系的电子结构发生显著变化,通常表现为更低的前线轨道能级和更长的吸收/发射波长,因此成为构筑近红外染料的重要骨架[9, 23-24]。2008年,Burgess和O′Shea等报道了B,O-螯合氮杂二吡咯甲烯硼配合物,该类分子兼具N2O2型骨架刚性结构和aza-BODIPY的近红外光谱特征,为后续N2O2-azadipyrrin(氮杂二吡咯甲烯)金属配合物的设计提供了直接先例[25]。
与普通N,N-二齿dipyrrin相比,N2O2-dipyrrin配体具有更强的螯合能力以及更明确的配位环境。对于主族金属中心,该配体可稳定高配位或超配位结构;对于过渡金属中心,该配体不仅提供强配位场,还常表现出配体中心氧化还原活性。因此,N2O2型二吡咯甲烯配体既可作为BODIPY的刚性化扩展,也可被视为一种开放链、非大环的类卟啉/类咔咯配体平台[26-29]。
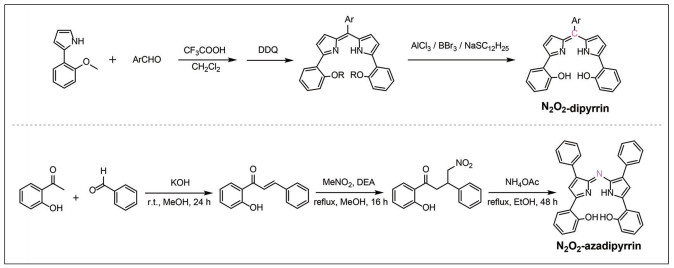
N2O2-dipyrrin配体的合成通常建立在dipyrrin合成化学基础之上,其关键在于将邻羟基芳基或羟基保护的芳基片段引入到可参与配位的位置(图 2)。常见路线以邻甲氧基芳基取代吡咯为起始原料,在三氟乙酸催化下与芳香醛缩合生成相应的二吡咯甲烷中间体,随后经DDQ(2,3-二氯-5,6-二氰基-1,4-苯醌)氧化得到α,α′-双芳基取代的dipyrrin骨架。由于酚羟基多以甲氧基等形式被保护,所得中间体需进一步经AlCl3、BBr3或NaSC12H25等试剂脱保护,释放2个邻位酚羟基,最终获得双酚基二吡咯甲烯配体N2O2-dipyrrin[30-31]。与之不同,N2O2-azadipyrrin配体的构建则更多参考aza-BODIPY前体的合成方法。通常以邻羟基苯乙酮和芳香醛为原料,在碱性条件下发生羟醛缩合生成查尔酮中间体。随后硝基甲烷在碱性条件下对其进行迈克尔加成,得到相应硝基酮前体。最后在醋酸铵等氨源存在下经缩合、环化和氧化等串联反应形成双酚基氮杂二吡咯甲烯配体N2O2-azadipyrrin[35-36]。
上述N2O2-dipyrrin/azadipyrrin配体的核心价值在于将dipyrrin发色骨架的光吸收能力与四齿螯合带来的构象约束结合起来。其合成路线虽然可由传统dipyrrin或azadipyrrin前体延伸而来,但真正决定后续功能差异的是邻位酚氧供体引入后的配位模式变化。该配体既可通过刚性化抑制非辐射失活,也可通过酚氧/吡咯单元参与电子转移,为主族发光体系、重元素配合物以及过渡金属自由基化学提供共同的结构基础。
第13族金属N2O2-dipyrrin配合物是该领域中研究最早且最为成熟的金属体系。与硼相比,Al、Ga及In等具有更大的离子半径和更高配位数倾向。因此,在N2O2型配位环境中,这些金属中心倾向于形成具有轴向配体的五配位或六配位的几何构型,而非传统BODIPY的四配位结构。在这种配位方式下,N2O2四齿配体占据金属中心的赤道平面,通过高度刚性的平面构型有效抑制激发态的非辐射跃迁,从而实现高效的深红及近红外发光性能。此外,由于M—O(M=Al、Ga、In)键的高度极化,参与配位的酚氧原子具备二级配位能力,可进一步结合Zn2+或碱土金属离子,实现超分子组装和离子识别。
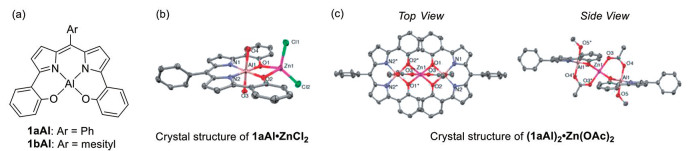
2009年,Nabeshima课题组首次报道了稳定的N2O2型Al3+配合物1aAl/1bAl(图 3a)。由于Al—O键具有较强的极性,配位后的酚氧原子仍保留孤对电子,可作为二级配位点进一步与Zn2+配位得到异多核金属配合物1aAl·ZnCl2/1bAl·ZnCl2[30]。单晶衍射分析显示,Al3+位于N2O2配位腔内,轴向由2个水分子配位,Zn2+中心则通过2个μ-phenoxo氧桥与Al3+中心相连,呈畸变四面体构型(图 3b)。相比之下,使用Zn(OAc)2进行二级配位时则形成2∶1型(1aAl)2·Zn(OAc)2复合物(图 3c),说明阴离子不仅影响配位数目,也决定异金属组装方式。Zn2+的引入显著改变了发色团的光物理行为,与1aAl相比,1aAl· ZnCl2的吸收和发射带显著变窄,Stokes位移减小(由560 cm-1降至360 cm-1),PLQY由0.23提高至0.55(mesityl取代的1bAl·ZnCl2可进一步达到0.83)。这种增强归因于Zn2+螯合后对配体骨架刚性的进一步提高。
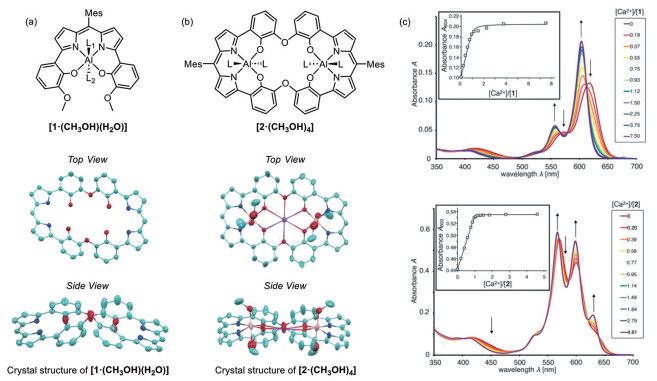
2016年,该课题组进一步将该体系用于碱土金属离子识别,通过在原有N2O2配体的酚氧邻位引入额外甲氧基,以构筑更适合硬金属阳离子结合的O4位点,设计了单核N2O2型Al3+配合物[1·(CH3OH)(H2O)]和双核大环型配合物[2·(CH3OH)4](图 4a和4b)[31]。单晶结构显示,[1·(CH3OH)(H2O)]中Al3+仍采用八面体构型,N2O2-dipyrrin位于赤道平面,甲醇和水分子占据轴向位置。单核配合物[1·(CH3OH)(H2O)]对碱土金属离子的识别表现为明显的吸收光谱变化。在CH3OH和H2O的混合溶剂(体积比9∶1)中,随着Ca2+的加入,体系的吸收主峰由574/618 nm逐渐蓝移至557/604 nm,表明金属离子结合引起了发色团电子结构的变化。滴定实验显示(图 4c),[1·(CH3OH)(H2O)]对Ca2+的结合最强(lg Ka=7.0),显著大于Sr2+(5.8)、Ba2+(5.3)和Mg2+(2.7)。所表现出的高选择性归因于离子半径与O4结合位点尺寸的匹配。双核大环配合物[2·(CH3OH)4]的单晶结构显示其中心腔体包含1个Na+离子,2个铝中心均保持稳定的八面体配位环境,轴向配体均为甲醇分子。在碱土金属识别中,[2·(CH3OH)4]对大半径离子的亲和力明显增强(如Ba2+,lg Ka=6.39)。
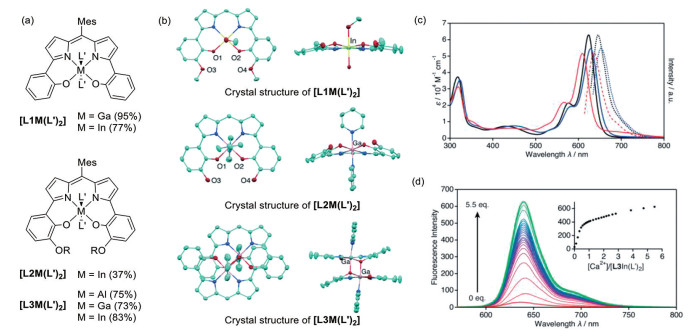
2019年,Nabeshima课题组进一步将上述N2O2和N2O4型dipyrrin配体与Ga3+和In3+配位得到单核1∶1配合物[L1M(L′)2]、[L2In(L′)2]和[L3M(L′)2](图 5a)[32]。在此之前,Ga/In-dipyrrin配合物多以八面体tris-chelate结构存在,多个dipyrrin配体之间容易产生非发光电荷分离态,从而导致发光效率较低。相比之下,N2O2和N2O4型四齿配体采用1:1配位模式,不仅提高了配合物骨架刚性,也通过限制配体数目抑制激发态失活路径,使其即使在相对极性的溶剂中仍能保持较高的发光效率。单晶结构证实(图 5b),Ga3+、In3+金属中心呈八面体构型,四齿配体占据赤道平面,轴向位点则由水、甲醇或吡啶分子占据并存在快速交换过程。中心离子的半径差异不仅影响金属中心配位几何,也会传递到外围识别位点,从而改变离子选择性。随离子半径增大,In3+配合物的外围O4识别口袋尺寸被显著放大(O1与O2之间距离达0.301 5~0.309 6 nm),因此对Mg2+几乎没有响应。
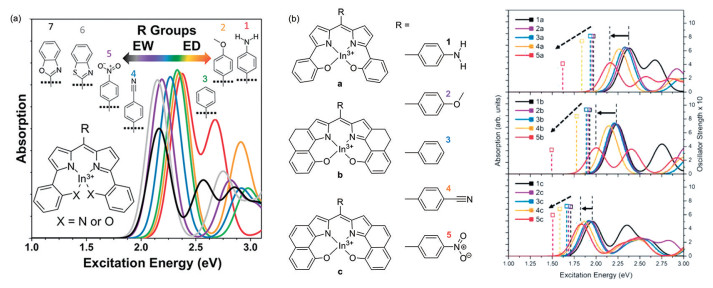
在相关实验研究的基础上,Kilina课题组对N2O2-In3+配合物的近红外发光特性进行了系统性理论研究。2021年,该团队通过时间依赖密度泛函理论(time-dependent density functional theory,TD-DFT)对比了N2O2型和N4型In3+配合物的光物理性质,重点考察了meso位芳基取代基的电子效应及π共轭扩展对光谱的影响[33]。计算结果显示,通过引入强吸电子基或扩展π体系能够有效将最大发射峰红移至750~960 nm的近红外光区(图 6a)。研究进一步表明,尽管N4型配体红移更显著,但因其构型更四面体化、最低跃迁振子强度较低,因而可能导致较低的PLQY。相较之下,N2O2配体由于更平面和更刚性,有利于增强电荷离域以及电子-空穴波函数的重叠,因此能够在实现红移的同时保持较高的辐射跃迁强度。随后,该团队进一步结合非绝热动力学和Redfield理论,分析了并环桥联结构对此类配合物发光效率的影响(图 6b)[34]。计算结果指出,提高PLQY并非单纯依赖分子刚性的增加。对于最低激发态以π-π*性质为主的配合物,饱和桥联可以抑制导致非辐射复合的振动模式,从而提高理论PLQY,最高可达0.81;而对于最低激发态具有较强ILCT特征的强吸电子取代体系,桥联结构反而会降低辐射速率,导致PLQY下降。上述理论研究为后续设计高亮度近红外发光In3+配合物提供了重要的理论依据和结构优化思路。
2023年,Bodio等基于bisphenol azadipyrrin配体构建了一系列N2O2型Al3+和Ga3+配合物azaMDIPY(aza-metallodipyrrin,即氮杂二吡咯甲烯金属配合物)[35]。aza-BODIPY虽然已经是重要的近红外荧光骨架,但中心硼原子的替换对其光物理性质的影响长期缺乏系统研究。Al3+配合物则利用AlMe3同时作为强碱和铝试剂实现去质子化/金属化,Ga3+配合物则先以NaH对配体进行去质子化,再与GaCl3在THF中反应。所得azaAlDIPY-H和azaGaDIPY-H均以较好收率获得,并由THF等溶剂分子补足金属中心配位环境。作为对照,作者用BF3·Et2O制备了相应的硼配合物azaBODIPY-H。光物理测试结果显示,Al/Ga中心的引入使azaMDIPY发射显著红移。在DMSO溶剂中,azaBODIPY-H的吸收和发射峰分别位于728和756 nm,而azaAlDIPY-H与azaGaDIPY-H的发射峰分别红移至787和782 nm(图 7a),Stokes位移从509 cm-1增至约950 cm-1。当在Ga配合物1,7-位芳环的对位分别引入—Br、—OMe和—NMe2时,其吸收/发射峰进一步发生位移(图 7b)。其中azaGaDIPY-Br的发射峰可达802 nm,显示该骨架具有进入近红外Ⅰ区(NIR-Ⅰ)的潜力。值得注意的是,Al/Ga配合物的摩尔消光系数明显高于相应的硼配合物,且PLQY在近红外染料中仍保持在可接受范围。TD-DFT结果表明,最低能吸收和发射主要来源于配体π-π*跃迁,中心金属对前线轨道贡献较小。红移更可能与Al/Ga配位几何及轴向溶剂配位造成的构型变化有关,而不是金属中心直接参与前线轨道。
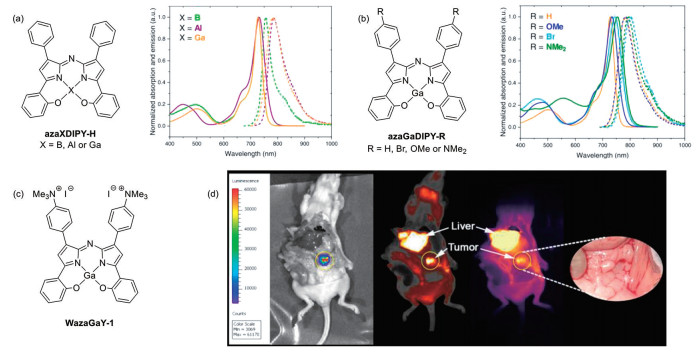
在上述分子设计基础上,2024年,Bodio、Busser、Sancey等通过季铵化策略,在azaGaDIPY外围引入2个铵盐基团,进一步开发出水溶性近红外探针 WazaGaY-1(图 7c)[36]。相较于其二甲氨基前体,季铵化后的WazaGaY-1亲水性显著提升(脂水分配系数的对数值lg P降至1.6),同时通过抑制电荷转移相关的非辐射失活过程,将其在DMSO中的PLQY由0.001提高至0.09。此外,WazaGaY-1的光谱行为具有明显的介质依赖性。其在纯水中发光微弱,但在进入血液循环后,可通过与脂蛋白(尤其是低密度脂蛋白)及血清蛋白的超分子相互作用抑制水相猝灭,使PLQY恢复至约0.06,且发射光谱尾部延伸至近红外Ⅱ区(NIR-Ⅱ)窗口(1 150 nm)(图 7d)。相较于ICG等临床常用染料,该探针展现出更强的抗光漂白性与组织穿透能力。体内实验进一步证实,WazaGaY-1具有优异的生物相容性与较长的血清半衰期(约5 h),并能通过被动富集实现多种皮下肿瘤的NIR-Ⅰ/Ⅱ双模式显影及荧光引导手术导航。
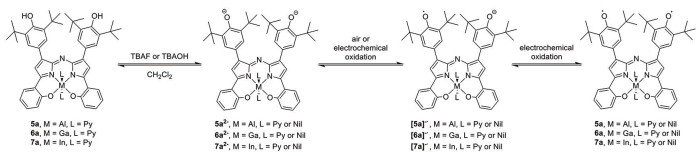
2025年,Ziegler和Nemykin课题组报道了一系列1,7-[4-(2,6-二叔丁基)苯酚]功能化N2O2型氮杂配合物及其氧化双自由基衍生物(图 8)[37]。该研究通过在配体远端引入大位阻的2,6-二叔丁基苯酚单元,利用空间位阻提高氧化态自由基物种的动力学稳定性。合成方面,N2O2-azadipyrrin配体与相应的M(acac)3在吡啶回流条件下配位,高效获得闭壳层配合物5a~7a,随后经PbO2定量氧化转化为相应的双自由基衍生物5b~7b。在光物理性质方面,闭壳层母体均表现出显著的近红外吸收与发射特征,其在DMSO中的发射波长覆盖722~756 nm区间。Al和Ga配合物的PLQY约为0.31,而In配合物受强重原子效应诱导的非辐射失活影响,其PLQY降至0.16。氧化转变为双自由基后,荧光由于电子结构变为开壳层态而完全猝灭,并在680和800 nm处产生特征吸收带。这一工作使第13族N2O2型金属配合物从荧光染料跨越到开壳层电子结构和分子自旋材料的新功能维度。
第13族体系体现了N2O2骨架从BODIPY刚性化策略向金属可调发光平台的转变。Al、Ga和In配合物的共同规律是四齿配体提供稳定赤道平面,而金属半径和轴向配位决定几何畸变、识别口袋尺寸和激发态弛豫路径。Al体系在离子识别中表现突出,Ga/In体系更适合近红外发光和生物成像拓展,而azadipyrrin骨架进一步降低能级并延长发射波长。需要注意的是,红移、刚性和荧光量子效率并不总是同步提高,取代基诱导的电荷转移态和介质猝灭仍是限制近红外性能的重要因素。
相较于第13族Al、Ga和In配合物主要围绕深红/近红外发光及离子识别展开,Ge和Sn的N2O2型二吡咯甲烯配合物则更突出高配位主族中心的结构可塑性和反应功能。由于Ge和Sn中心通常以+4价参与配位,N2O2型三阴离子四齿配体不仅能够提供类似salen的[ONNO]赤道配位环境[38-39],还需要通过Cl、Ph、OR、THF或氧桥等辅助配体补足配位数。因此,该类配合物的研究重点不再只是发光性质,而是进一步延伸到高配位结构、单体/二聚体转换以及CO2/环氧化物共聚催化等方向。Si同系物在相关研究中常作为结构和光物理参照[40],但考虑到本文主题为金属配合物,以下讨论主要聚焦Ge和Sn体系。
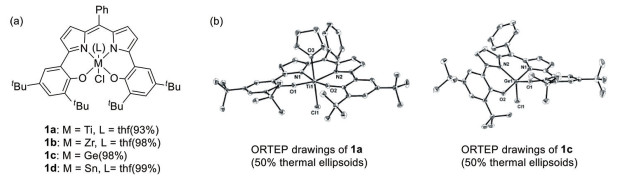
2011年,Nozaki课题组基于催化剂设计角度报道了系列Ge4+和Sn4+的BOXDIPY配合物[41]。通过将去质子化配体与相应烷基或芳基金属氯化物反应,可获得中性五配位M4+配合物(图 9a)。单晶结构表明,Ge4+配合物采用畸变三角双锥构型,而Sn4+配合物更容易通过额外THF或氧供体形成更高配位结构(图 9b)。催化性能研究显示,Ge4+配合物在[PPN]Cl存在下能够有效催化环氧丙烷(PO)与CO2的共聚反应,并在优化条件下实现高度交替性聚碳酸酯的精准合成。相比之下,Sn4+配合物虽然同样具有催化活性,但更易生成含较高醚键比例的聚合物,选择性明显不及Ge4+体系。以上研究结果表明,即便在相同N2O2配体框架下,中心原子的路易斯酸性、离子半径以及轴向配体结合能力仍会显著影响环氧化物活化和链增长过程。2014年,该团队进一步基于DFT计算提出以ΔGcrb-ΔGepx作为预测PO/CO2共聚活性的能量描述符,成功实现对不同金属催化体系PO/CO2共聚活性的精准预测[42]。计算结果表明,在Ge-BOXDIPY中引入给电子取代基可显著提升PCC的生成活性。
随后,2013年,Nabeshima课题组进一步讨论了N2O2型Ge4+配合物在结构动态性与红/近红外发光调控方面的潜力[43],重点研究了氧桥二聚Ge4+配合物及其单体之间的可逆转换。该体系由N2O2型四齿配体与GeCl4在DIPEA存在下进行金属化,经甲醇处理后得到锗氧烷(germoxane)二聚体。单晶结构显示,2个Ge中心通过1个氧原子相连,每个Ge原子均呈轻微畸变的三角双锥构型(图 10a)。Ge—O—Ge键角约为120.6°,显著小于硅氧桥体系(Si—O—Si键角约为180°)。这种几何差异源于Ge—O键长[0.176 7(2) nm]比Si—O键长[0.161 3(2) nm]更长,从而有效减小2个二聚片段间的空间排斥力,允许更小的桥联角度。与化学稳定性较高的硅氧桥类似物相比,该Ge—O—Ge键表现出更高的化学响应性。在水或甲醇作用下,其二聚体极易裂解为单核Ge物种,但加入DBU(1,8-二氮杂双环[5.4.0]十一碳-7-烯)后又可重新缩合为二聚体,进一步用乙酸中和则恢复单体状态。这种基于外部化学刺激驱动的单体/二聚体可逆转换,不仅实现了对配合物骨架的动态调控,更诱导了红/近红外区域发光性质的微调。2014年,该研究团队又进一步系统比较了Ge和Sn同系物的结构与光物理性质[44]。单晶结构显示,Ge中心保持畸变三角双锥构型,其中一个吡咯氮和一个酚氧位于轴向位置。相应L·Sn则在固态中通过分子间Sn…O相互作用形成二聚结构,Sn…O的非共价距离约为0.225 nm,Sn中心处于由5个共价配位键和1个分子间O→Sn配位键共同构成的八面体环境中(图 10b)。
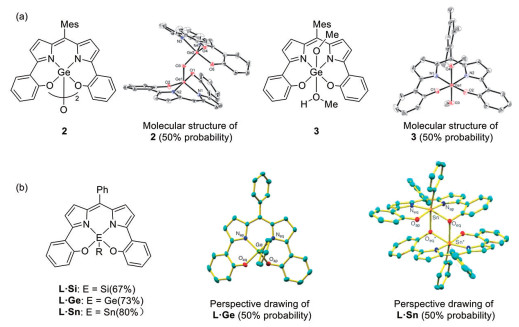
第14族Ge/Sn配合物的研究说明N2O2配体不仅是发光骨架,也可作为类salen型赤道配体支持高配位主族中心和催化反应。与第13族相比,Ge/Sn体系的结构柔性更强,单体/二聚体转化、轴向配体交换和高配位几何对光谱和催化行为均有显著影响。因此,该部分的关键结构-功能关系在于:中心元素越大、轴向配位越容易变化,配合物越可能表现出动态结构和反应功能,但同时也更需要控制物种稳定性和溶液中真实活性形态。
相比第13、14族元素,第15族元素的dipyrrin配合物的发展明显滞后。其主要原因在于普通N,N-二齿dipyrrin的Sb/Bi配合物通常对空气和水分较敏感,难以在常规条件下稳定分离和表征[45-46]。N2O2型四齿三阴离子配体的引入为解决这一问题提供了有效策略,其强螯合环境不仅能够稳定高价Sb5+中心,也可支撑具有惰性孤对电子特征的Sb3+和Bi3+中心。因此,近年来Sb/Bi N2O2-dipyrrin配合物相继被报道。
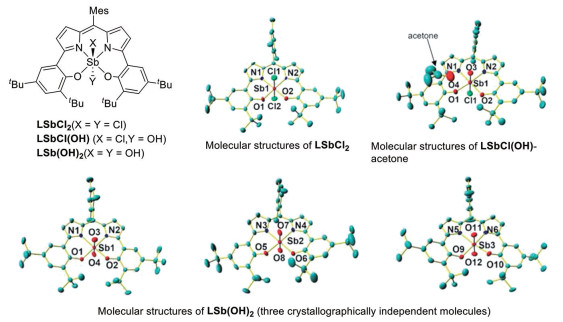
2024年,Nabeshima课题组报道了首例N2O2型Sb5+配合物(图 11)。作者在可见光照射和氧气气氛下,以过量SbCl3与N2O2四齿配体反应,得到空气和水分稳定的六配位LSbCl2[47]。进一步水解可将轴向氯配体替换为羟基,生成LSbCl(OH)和LSb(OH)2。单晶结构表明,LSbCl2及其水解产物LSb(OH)2中Sb(Ⅴ)中心采用近理想八面体构型,N2O2配体占据赤道位置,其余2个配体位于反式轴向位置。轴向配体对发光性质的影响显著:LSbCl2基本不发光,LSbCl(OH)表现出极弱发光(PLQY约为0.003),而LSb(OH)2显示强红光(PLQY可达0.68)。作者认为,Cl-配体可能促进S1→S0非辐射衰减或S1→T1系间穿越(ISC),而OH-配体则显著减少这些失活通道。该工作首次将Sb5+引入N2O2-dipyrrin发光体系,并明确揭示了轴向配体对第15族配合物发光性能的调控作用。
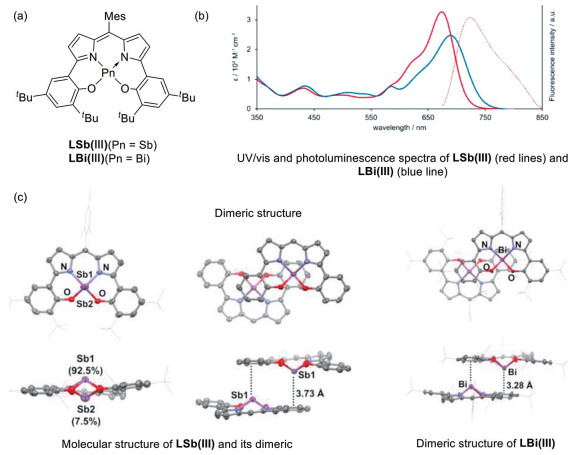
在此基础上,该团队进一步构筑了同族低价Sb3+和Bi3+配合物LSb(Ⅲ)与LBi(Ⅲ)(图 12a)[48]。单晶结构分析表明,Sb3+和Bi3+中心均采用四方锥构型,且显著偏离N2O2配位平面。分子间基于Sb/Bi-π相互作用形成二聚结构(图 12c)。其中,LSb(Ⅲ)的Sb到芳环距离约为0.373 nm,而LBi(Ⅲ)的Bi到芳环距离缩短至约0.328 nm。吸收光谱显示,LSb(Ⅲ)和LBi(Ⅲ)在丙酮中的最大吸收峰(图 12b)分别位于678和689 nm,相对于Sb5+配合物LSbCl2(638 nm)均显著红移。在发光方面,LSb(Ⅲ)在724 nm处仅显示弱发射,PLQY为0.008。LBi(Ⅲ)则几乎不发光,可能源于Bi重原子效应促进ISC过程。
第15族Sb/Bi配合物展示了N2O2四齿配体稳定重主族元素的潜力。Sb(Ⅴ)体系强调高价中心和轴向配体对发光行为的调控,而Sb(Ⅲ)/Bi(Ⅲ)体系则引入惰性孤对电子、金属-π相互作用和分子间二聚等新因素。该方向目前报道数量仍有限,但其意义在于把N2O2-dipyrrin从传统轻主族发光体系拓展到重元素诱导的构型畸变、低能吸收和潜在重原子效应,为后续发展新型近红外和光敏功能分子提供了空间。
Mn是最早被用于构筑N2O2型二吡咯甲烯过渡金属配合物的金属之一。与主族金属体系主要体现发光和结构调控不同,Mn配合物更突出氧化还原化学和氧原子转移反应。由于N2O2-dipyrrin作为三阴离子四齿配体,其配位环境在电子结构上与咔咯具有一定相似性[45],同时又含有2个可氧化的酚氧片段,因此特别适合稳定Mn(Ⅲ)、高价Mn(Ⅴ)O以及配体中心氧化物种。
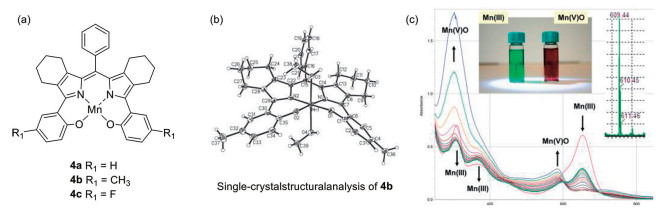
2011年,Neumann课题组报道了一系列双环己烷并N2O2型Mn(Ⅲ)配合物4a~4c(图 13a),并将其用于过氧亚硝酸盐清除[49]。合成路线是从四氢异吲哚出发,经Suzuki偶联、Lindsey条件下缩合、四氯苯醌氧化和三溴化硼脱保护得到相应四齿配体,随后在碱性有氧条件下与MnCl2反应得到深绿色Mn(Ⅲ)配合物。结构与磁性分析证实4b为典型的高自旋(d4)的Mn(Ⅲ)构型,单晶衍射结果显示,Mn中心由N2O2配位腔固定,轴向结合一个甲醇配体(图 13b)。受Jahn-Teller效应影响,轴向Mn—O(MeOH)键表现出明显的伸长特征。在过氧亚硝酸盐作用下,绿色Mn(Ⅲ)物种逐渐转化为红色Mn(Ⅴ)O物种(图 13c),该高价中间体可在甲醇中稳定20~30 min,并可通过LC-MS观察到对应的[M+H]+信号。此外,加入抗坏血酸可使红色Mn(Ⅴ)O迅速还原回绿色Mn(Ⅲ),表明该体系能通过类还原酶循环高效清除过氧亚硝酸盐。并通过UV-Vis、NMR和LC-MS表征。动力学研究表明,4a~4c清除ONOO-的表观二级反应速率常数达5.4×10⁵~7.5×10⁵ L·mol-1·s-1,接近Mn(Ⅲ)咔咯类催化剂水平。其中4a在角叉菜胶诱导的痛觉过敏模型中展现出优异的镇痛潜力,在口服给药2 h后即可近乎完全抑制痛觉过敏,并具有良好的药效持久性。这一工作证明N2O2型Mn(Ⅲ)配合物在模拟生物金属酶功能领域具有较大的应用潜力。
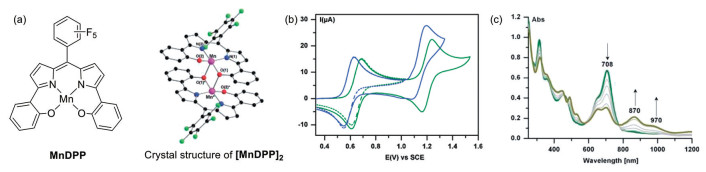
同年,Aukauloo等报道了五氟苯基修饰的N2O2型Mn(Ⅲ)配合物MnDPP,并对其结构特征、电化学行为及烯烃氧化催化活性进行了系统研究。MnDPP展现出明显的物相依赖性结构特征[50]。单晶结构表明,MnDPP在晶体中以二聚体形式存在,每个Mn(Ⅲ)采用四方锥构型,N2O2配体构成基底平面,且2个中心通过μ-phenoxo氧桥相互连接(Mn与Mn间距离为0.314 6 nm)(图 14a)。在乙腈中MnDPP主要以单核Mn(Ⅲ)配合物存在,其中g=8.05的六重超精细分裂信号符合单核高自旋Mn(Ⅲ)特征。电化学测试结果显示,MnDPP在乙腈中存在2个准可逆的单电子氧化过程[氧化电位分别为0.67和1.23 V(vs SCE)](图 14b);电解氧化后,溶液在870和970 nm处出现新的近红外吸收带,电子顺磁共振(electron paramagnetic resonance,EPR)结果显示S=3/2的信号。结合DFT计算分析,若轴向水分子保持质子化,氧化态结构为Mn(Ⅲ)中心与配体自由基反铁磁耦合(图 14c)。催化性能测试表明,MnDPP以PhIO为氧化剂可高效催化环辛烯环氧化,收率高达97%,证实反应中高价Mn(Ⅴ)O的形成。
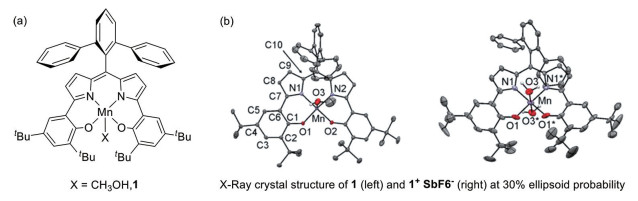
2016年,Thomas等利用空间位阻策略,通过在配体骨架的酚氧位及meso位引入大位阻取代基(图 15a)以抑制早期体系中存在的分子间自缔合现象,实现了对单核Mn(Ⅲ)配合物及其单电子氧化态产物(1+SbF6-)的分离与表征[51]。单晶衍射显示的键长重排效应及EPR分析共同证明,氧化过程发生于配体轨道而非金属中心,形成了受强反铁磁耦合驱动的金属-配体自由基电子态(S=3/2)(图 15b)。这种配体非无辜性诱导的电荷分布变化可显著调节中心金属的路易斯酸性,进而调控其催化苯乙烯氧化的化学选择性。中性态1因Mn中心路易斯酸性较弱倾向于环氧化路径;而单电子氧化态则因配体供电子能力降低导致金属中心路易斯酸性剧增,从而诱导初生成的环氧化物发生串联开环异构化生成苯乙醛。
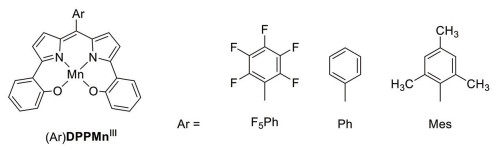
2020年,Kadish等进一步研究了N2O2型Mn(Ⅲ)配合物在不同溶剂和阴离子条件下的电化学行为[52]。系统比较了meso位为五氟苯基(F5Ph—)、苯基(Ph—)和均三甲基苯基(Mes—)的3种配合物(Ar)DPPMn(Ⅲ)(图 16),在CH2Cl2、C2H4Cl2、DMSO、pyridine、CH3CN和CH3OH等非水溶剂中进行电化学表征,并考察了ClO4-、PF6-、BF4-、F-、Cl-、OH-和CN-等阴离子对其电化学性能的影响。在CH3CN/TBAPF6中,这些配合物通常表现出2个单电子还原和2个单电子氧化过程。结果显示,多数条件下第一还原为Mn(Ⅲ)/Mn(Ⅱ)过程[还原电位为-0.56~-0.67 V(vs SCE)],第二还原发生在配体π环[还原电位为-1.57~-1.79 V(vs SCE)];氧化过程则均归属于配体中心氧化,依次生成π-阳离子自由基和π-二阳离子。
Mn体系的主要启示是N2O2-dipyrrin配体能够同时稳定高自旋Mn(Ⅲ)、高价Mn(Ⅴ)O和配体中心氧化态,从而把结构化学、电化学和氧化催化联系起来。早期过氧亚硝酸盐清除和烯烃氧化研究证明该骨架具有生物相关反应和氧原子转移潜力;后续配体氧化态研究则表明,催化选择性可通过配体非无辜性和金属路易斯酸性协同调节。当前限制在于活性中间体、溶液物种和催化循环之间的对应关系仍需更系统的原位证据支持。
有别于N2O2型Mn(Ⅲ)配合物主要侧重于高价金属氧物种(Mn(Ⅴ)O)及氧化反应性的探讨,Co(Ⅱ)配合物更集中于对其配体非无辜性、轴向配位效应以及自旋态的精密调控的研究。Co-L体系中,配体L具有显著氧化还原活性,而Co中心的自旋构型及Co(Ⅱ)-L·2-、Co(Ⅲ)-L2-等电子结构在不同配位环境下可以相互转换。2012年,Thomas等报道了N2O2型Co(Ⅱ)和Ni(Ⅱ)配合物1和2(图 17a)[53]。尽管完全去质子化的配体L理论上为三阴离子(L3-),但基于单晶结构显示的平面四配位几何,作者排除了简单的 Co(Ⅲ)-L3-电子结构,将其明确归属为Co(Ⅱ)-L·2-配体自由基。键长分析进一步表明该自由基并未局限于单一酚氧片段,而是在整个配体骨架上高度离域,呈现出混合的卟啉-酚氧自由基特征。此外,研究发现1和2在磁性与光谱响应上存在显著差异。Ni配合物1在低温EPR中表现出S=1/2的配体自由基信号,而Co配合物2因Co(Ⅱ)与L·2-之间存在磁耦合,在常规EPR条件下无信号。2类配合物均在600~700 nm区域具有强吸收,并在1 000~1 400 nm区域出现较弱的低能吸收带(图 17b)。TD-DFT计算结果将这些低能带归属于配体内部电荷转移(ILCT)或配体间电荷转移(LLCT)跃迁。
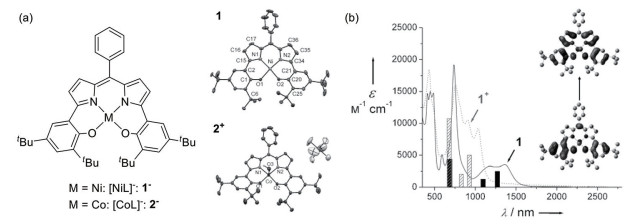
Inset: β-HOMO→β-LUMO transition contributing to the near-infrared absorption peak of compound 1; In panel b, the theoretically predicted transitions are marked with vertical lines, black for 1 and gray for 1+.
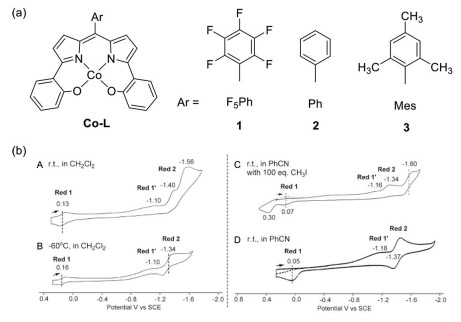
2019年,Kadish团队进一步对Co-L体系进行了meso位芳基和轴向配体衍生化[54]。通过引入不同的meso位芳基取代基(F5Ph—、Ph—、Mes—)并构建多样化的轴向配位环境,系统研究了该系列配合物在非配位溶剂(CH2Cl2)及一系列具有不同配位能力的溶剂(PhCN、DMSO、Pyridine)中的光物理与电化学特性(图 18a)。ESI-MS结果显示,在吡啶或氨等强配位底物存在下,四配位Co中心可通过双轴向配体加合形成六配位结构。光谱分析显示,随着溶剂配位能力的增强,体系可见区的主吸收峰表现出明显的红移趋势:相较于CH2Cl2溶液,其在PhCN、DMSO以及Pyridine中分别发生4~9 nm、13~49 nm和39~69 nm的红移,证实轴向配位对Co-L电子结构及能级产生显著影响。此外,meso位芳基的电子效应和空间位阻会影响轴向配体的结合过程及后续的电子结构重组。动力学实验显示,Mes—取代物的转化速率明显低于Ph—和F5Ph—取代物。结合电化学和DFT计算结果(图 18b),作者认为四配位及五配位Co-L更符合Co(Ⅱ)-L·2-的电子构型特征,而一旦发生双轴向配位,其电子排布则向Co(Ⅲ)-L3-态转变。这一结论阐明轴向配体在该类配合物中并非仅仅改变配位数,更关键的是能够通过诱导电荷在金属中心与非无辜配体间的重新分布,实现对体系电子态分配的精细调节。
2020年,Bruin等基于meso位五氟苯基修饰的Co-L配合物,进一步深入研究轴向配体强度诱导自旋态转换与电子重排的内在机制(图 19a和19b)[55]。他们证实了四配位中性结构的开壳层本征属性。单晶结构中明显的键长交替现象以及SQUID、Evans法磁化率和NEVPT2-CASSCF计算共同支持其基态为开壳层单重态Co(Ⅱ)-L·2-。晶体结构分析同样发现不同强度的轴向供体会诱导完全不同的电子结构响应。弱供体THF形成双轴向配位后,Co中心d轨道与配体π自由基轨道的重叠方式改变,体系由开壳层单重态转变为三重态,而金属和配体形式氧化态基本保持不变。相反,强供体吡啶和胺则诱导金属到配体的单电子转移(MLSET),形成低自旋Co(Ⅲ)-L3-(闭壳层单重态)。
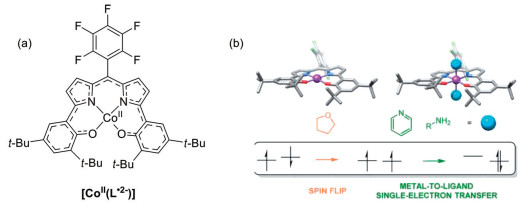
Co/Ni体系将N2O2-dipyrrin配体非无辜性体现得尤为清楚。Ni配合物更接近配体自由基参照,Co配合物则对轴向配体强度高度敏感,可在Co(Ⅱ)-配体自由基和Co(Ⅲ)-闭壳层之间转换。由此可见,轴向配位并非简单改变配位数,而是能够重新分配金属和配体之间的电子密度,并进一步影响自旋态、近红外吸收和氧化还原电位。该规律为构筑可开关的自旋/氧化还原功能分子提供了明确设计线索。
Cu、Pt和Au配合物集中体现了中心金属电子构型、d轨道能级及金属-配体轨道耦合对N2O2-dipyrrin配体电子结构的调控作用。随着金属中心由3d过渡金属延伸至5d贵金属,配体可依次表现出配体中心自由基、金属-配体杂化自由基以及闭壳层无辜配位等不同电子结构状态,构成了该类配合物中电荷分布和自由基稳定性的连续图谱。
2018年,Thomas等利用相应的N2O2-dipyrrin配体与Cu(OAc)2·4H2O在空气和三乙胺存在下进行配位得到Cu(Ⅱ)配合物[Cu(HL)]和[Cu(PhL)](图 20a)[56]。单晶结构显示,Cu(Ⅱ)中心同样采用轻微畸变的平面正方配位构型,由2个吡咯氮和2个酚氧原子配位(图 20b)。在中性态下表现为典型的Cu(Ⅱ)-L·2-,其中自由基电子在吡咯基-苯氧基骨架上离域。配合物的电子光谱和电化学分析结果进一步表明配体骨架可在多种氧化态之间进行可逆转换。中性[Cu(HL)]和[Cu(PhL)]在近红外区分别出现约1 346和1 321 nm的强吸收,摩尔消光系数超过6 000 L·mol-1·cm-1,归属于配体内部的LLCT跃迁。CV显示,2个配合物均在0.04~0.05 V(vs Fc+/Fc)和-0.40~ -0.56 V(vs Fc+/Fc)处表现出可逆的单电子氧化与还原过程。无论氧化生成阳离子,还是还原生成阴离子,其EPR谱均显示含Cu超精细耦合的轴向S=1/2的信号,说明氧化还原过程主要发生于配体π系统,而铜离子价态不变(Cu2+)。相应地,配体骨架可在吡咯基-苯氧基自由基、醌式及双酚盐等形式之间切换。
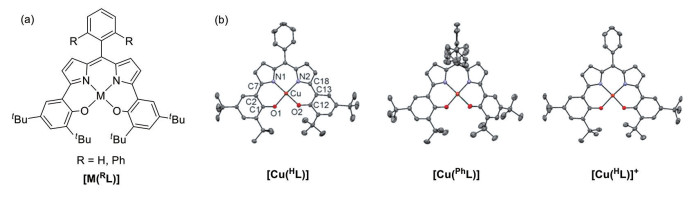
区别于Ni和Cu体系中占主导的配体中心自由基特征,Pt配合物因其5d轨道与配体π轨道之间具有更强的能量匹配和轨道重叠,从而形成了具有显著金属-配体杂化特征的中性自由基。2016年,Nabeshima课题组报道了2例平面N2O2型Pt中性自由基1·和2·,其电子结构实质是配体π轨道与Pt中心d轨道高度混合的开壳层态[57]。值得注意的是,该类自由基表现出优异的化学稳定性,即便在缺乏二叔丁基酚等大位阻基团保护的情况下,仍能在空气及室温环境中长期稳定存在,证实了重过渡金属中心对开壳层电子结构的显著稳态化作用。单晶结构表明,Pt中心采用严格平面正方构型,配体骨架高度平面化(图 21a),分子间通过π-π相互作用(配体间距约为0.33 nm)形成有序排列,而Pt与Pt间距离较远(0.494 nm)(图 21b)。这表明分子堆积主要由有机π骨架主导,而非金属-金属相互作用。Pt配合物自由基在溶液中显示g=1.97的宽信号,明显低于典型有机自由基的g值(2.002 3)。其宽化的EPR信号形状是含铂自由基的典型特征。
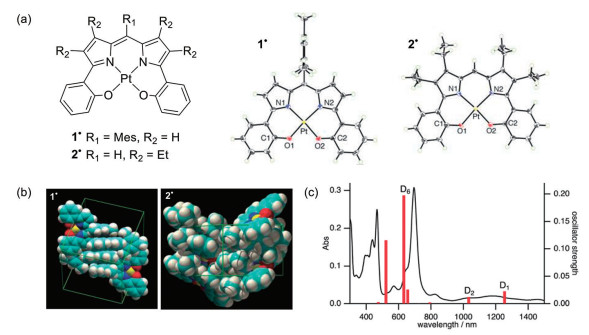
此外,该类自由基在近红外区表现出宽低能吸收,且吸收峰延伸至约1 400 nm(图 21c)。DFT/TD-DFT计算进一步表明,单占据分子轨道(singly occupied molecular orbital,SOMO)主要由配体π*反键轨道与Pt中心d轨道共同组成,低能跃迁与该杂化自由基轨道密切相关。因此,Pt配合物自由基不可简单定性为配体中心自由基,而应被视为强共价耦合下的金属-配体杂化自由基。这种独特的电子结构不仅赋予了体系优异的化学稳定性,也为其在近红外光电功能材料及分子磁性器件领域的应用奠定了坚实的物理基础。
Au(Ⅲ)具有稳定的低自旋d8构型,并在咔咯等相关配体体系中常表现为相对无辜性的金属中心。因此,N2O2型Au(Ⅲ)配合物通常可作为其他金属配合物比较的闭壳层参照体系。2020年,Ghosh等通过相应配体与过量Au(Ⅲ)醋酸盐在吡啶中反应得到了一系列Au(Ⅲ)配合物[58]。单晶结构显示,Au中心采用平面正方配位构型,Au—N/O键长约为0.197 nm。更关键的是,配体环内C—C键长分布范围仅约0.004 nm,明显小于Cu和Pt等自由基型配合物中约0.008 nm的键长分布范围(图 22a)。这种较窄的键长变化说明配体骨架未发生明显自由基化或醌式重排,更符合完全还原的L3-电子结构。因此,Au配合物的基态可描述为闭壳层Au(Ⅲ)-L3-,而非Au(Ⅱ)-L·2-。光谱和电化学结果同样支持这一判断。该配合物在二氯甲烷中最强吸收位于(639±5) nm,摩尔消光系数约为3.0×10⁴ L·mol-1·cm-1,明显高于相应Cu-L自由基配合物。其氧化电位约为0.95 V(vs SCE),还原电位约为-0.90 V,电化学HOMO-LUMO能隙约为1.85 V,显著大于Cu-L自由基体系(图 22b)。DFT计算进一步显示,Au-L的基态为单重态,三重态能量显著升高,排除了metalloradical型基态描述。值得注意的是,尽管氧化过程主要发生在配体上,其还原态却涉及配体π*轨道与Au5dx2-y2轨道的混合,说明开放链N2O2-dipyrrin配体较咔咯等大环化合物具有更柔性的配位环境,可在还原过程中允许一定金属轨道参与。
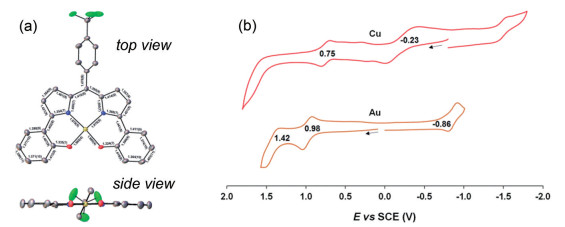
Cu、Pt和Au体系提供了一个从3d到5d金属的横向比较框架。Cu配合物主要表现为配体中心自由基,Pt配合物因5d轨道与配体π轨道强耦合而形成金属-配体杂化自由基,Au(Ⅲ)配合物则可作为闭壳层参照体系。该系列比较说明,N2O2-dipyrrin配合物的电子结构不能只由金属形式价态判断,而需要结合键长重排、EPR、近红外吸收、电化学和理论计算共同判定。金属-配体轨道匹配越强,越可能获得稳定低能吸收和开壳层功能,但也对电子结构表征提出更高要求。
N2O2型二吡咯甲烯金属配合物体系借助刚性化螯合策略,已从基础配位研究拓展为多功能应用平台。相较于传统N,N-二齿二吡咯甲烯体系,N2O2配体通过2个吡咯氮和2个酚氧供体共同构筑刚性配位环境,产生类似“大环”的构象约束效应,从而显著提升配合物的平面性、稳定性和结构可控性。综合现有研究可知,该类配合物的光物理、电化学及磁学性质并非由单一结构因素决定,而是配体骨架、中心金属、轴向配体、取代基电子效应及溶液介质协同调控的结果。表 1和表 2分别汇总了代表性体系的光物理和电化学参数,便于直观比较不同金属类别在发射波长、荧光效率、寿命及氧化还原窗口上的差异。从构效关系来看,主族金属体系展现出清晰的结构-性质对应规律。第13族Al/Ga/In配合物通常具有可调控的红光至近红外发光,骨架刚性化有效抑制非辐射失活,而金属离子半径和轴向配位则影响几何畸变程度、识别位点尺寸及激发态弛豫路径。第14族Ge/Sn体系进一步揭示了高配位数结构、单体/二聚体可逆转换与催化活性之间的内在联系。第15族Sb/Bi配合物虽处于起步阶段,但已彰显重主族元素在稳定低能吸收带、诱导构型畸变及发挥重原子效应方面的独特潜力。过渡金属体系的核心特征则体现为配体非无辜性与金属-配体电子耦合的协同作用。Mn配合物搭建了高价金属氧物种、配体氧化态变化与氧化催化性能之间的桥梁;Co/Ni配合物揭示了轴向配体诱导的电子重排及自旋态转换机制;Cu、Pt和Au配合物则提供了从配体中心自由基、金属-配体杂化自由基到闭壳层无辜配位的连续比较谱系。上述规律表明,N2O2-dipyrrin配体不仅是稳定金属中心的配位平台,更是主动参与电子转移、自由基离域及反应选择性调控的功能性组分。

 下载:
导出CSV
| Metal center | Complex | Solvent | λabs, max / nm |
ε / (L·mol-1·cm-1) |
λem, max / nm |
PLQY | τ / ns | Ref. |
| 13th group elements |
1aAl | Toluene | 624 | n.d.* | 650 | 0.23 | n.d. | [30] |
| 1bAl | Toluene | 625 | 647 | 0.72 | ||||
| 1bB | Toluene | 626 | 645 | 0.72 | ||||
| 1aAl·ZnCl2 | Toluene, excess ZnCl2 | 607 | 620 | 0.55 | ||||
| 1aAl·ZnBr2 | Toluene, excess ZnBr2 | 607 | 620 | 0.56 | ||||
| 1bAl·ZnCl2 | Toluene, excess ZnCl2 | 608 | 619 | 0.83 | ||||
| 13th group elements |
[L1Ga(L′)2] | Toluene/MeOH (95∶5, V/V) |
629 | n.d. | 653 | 0.53 | 6.9 | [32] |
| [L1In(L′)2] | Toluene/MeOH (95∶5, V/V) |
613 | 639 | 0.67 | 5.2 | |||
| [L2In(L′)2] | CHCl3 | 619 | 644 | 0.19 | 3.4 (6%), 6.5 (94%) |
|||
| [L3Al(L′)2] | CHCl3 | 624 | 646 | 0.08 | 1.0 (26%), 5.0 (74%) |
|||
| [L3Ga(L′)2] | CHCl3 | 629 | 652 | 0.025 | 2.1 | |||
| [L3In(L′)2] | CHCl3 | 609 | 636 | 0.015 | 0.43 (83%), 3.2 (17%) |
|||
| 14th group elements |
L·Si | CHCl3 | 612 | 4.4×10⁴ | 650 | 0.028 | 0.18 | [44] |
| L·Ge | CHCl3 | 620 | 3.5×10⁴ | 675 | 0.12 | 1.9 | ||
| L·Sn | CHCl3 | 637 | 4.2×10⁴ | 664 | 0.22 | 3.2 | ||
| 15th group elements |
LSbCl2 | CHCl3 | 643 | n.d. | — | 0.000 | n.d. | [47] |
| LSbCl(OH) | CHCl3 | 636 | 658 | 0.003 | ||||
| LSb(OH)2 | CHCl3 | 627 | 657 | 0.68 | ||||
| 15th group elements |
LSb(Ⅲ) | Acetone | 678 | n.d. | 724 | 0.008 | n.d. | [48] |
| LBi(Ⅲ) | Acetone | 689 | — | — | ||||
| 13th group elements |
azaBODIPY-H | DMSO | 728 | 5.2×10⁴ | 756 | 0.28 | 4.31 | [35] |
| azaAlDIPY-H | DMSO | 732 | 8.7×10⁴ | 787 | 0.13 | 2.39 | ||
| azaGaDIPY-H | DMSO | 728 | 8.1×10⁴ | 782 | 0.11 | 2.22 | ||
| azaGaDIPY-Br | DMSO | 744 | 3.2×10⁴ | 802 | 0.08 | 2.05 | ||
| azaGaDIPY-OMe | DMSO | 734 | 1.1×10⁵ | 782 | 0.14/0.17 | n.d. | ||
| 13th group elements |
azaGaDIPY-NMe2 | DMSO | 754 | 7.5×10⁴ | 796 | 0.001 | n.d. | [36] |
| WazaGaY-1 | DMSO | 752 | 4.8×10⁴ | 806 | 0.09 | |||
| WazaGaY-1 | MeCN | 748 | 3.5×10⁴ | 808 | 0.05 | |||
| WazaGaY-1 | Water | 715 | 1.8×10⁴ | 785 | < 0.001 | |||
| WazaGaY-1 | PBS | 716 | 4.9×10⁴ | 787 | 0.007 | |||
| WazaGaY-1 | Mouse serum | 755 | 3×10⁴ | 811 | 0.06 | |||
| 13th group elements |
4a | MeOH/DMSO | 716, 726 | 5.05×10⁴ | 731, 748 | 0.33 | n.d. | [37] |
| 5a | MeOH/DMSO | 698, 711 | 7.94×10⁴ | 722, 744 | 0.31 | |||
| 6a | MeOH/DMSO | 700, 716 | 9.9×10⁴ | 728, 756 | 0.31 | |||
| 7a | MeOH/DMSO | 682, 700 | 9.72×10⁴ | 705, 722 | 0.16 | |||
| 4b | CH2Cl2 | 633 | 4.09×10⁴ | — | — | |||
| 5b | CH2Cl2 | 684 | 3.05×10⁴ | — | — | |||
| 6b | CH2Cl2 | 681 | 2.78×10⁴ | — | — | |||
| 7b | CH2Cl2 | 667 | 3.96×10⁴ | — | — | |||
| Cu | [Cu(HL)] | CH2Cl2 | 1 343 | 7.07×10⁴ | — | — | n.d. | [56] |
| [Cu(PhL)] | CH2Cl2 | 1 322 | 6.7×10³ | |||||
| Pt | 1· | CHCl3 | ca. 1 200 | n.d. | — | — | n.d. | [57] |
| Au | Au[L] | CH2Cl2 | 639±5 | ca. 3.0×10⁴ | — | — | n.d. | [58] |
| * n.d.=not described. | ||||||||
下载:
导出CSV
| Metal center | Complex | Conditions | Eox / V | Ered / V | Ref. |
| 14th group elements |
L·Si | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.826; 2nd: 1.082 | -1.131 | [44] |
| L·Ge | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.397; 2nd: 0.848 | -1.436 | ||
| L·Sn | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.512; 2nd: 0.995 | -1.422 | ||
| 13th group elements |
azaAlDIPY-H | DMF/TBAP, vs Ag+/Ag | 1st: 0.075; 2nd: 0.556 | 1st: -1.403; 2nd: -1.921; 3rd: -2.105 | [35] |
| azaGaDIPY-H | DMF/TBAP, vs Ag+/Ag | 1st: 0.169; 2nd: 0.292 | 1st: -1.310; 2nd: -1.890 | ||
| azaBODIPY-H | DMF/TBAP, vs Ag+/Ag | 0.674 | 1st: -0.740; 2nd: -1.555 | ||
| 13th group elements |
5a | DMF/TBAP, vs SCE | 1st: -0.13; 2nd: 0.21; 3rd: 0.60 | 1st: -0.67; 2nd: -1.33; 3rd: -2.14 | [37] |
| 6a | DMF/TBAP, vs SCE | 1st: -0.14; 2nd: 0.24; 3rd: 0.61 | 1st: -1.23; 2nd: -1.57; 3rd: -2.25 | ||
| 7a | DMF/TBAP, vs SCE | 1st: -0.12; 2nd: 0.25; 3rd: 0.62 | 1st: -1.32; 2nd: -1.86; 3rd: -2.11 | ||
| 4b | CH2Cl2/TBAP, vs SCE | 0.65 | 1st: -0.45; 2nd: -0.95 | ||
| 5b | CH2Cl2/TBAP, vs SCE | 0.61 | 1st: -0.80; 2nd: -1.15 | ||
| 6b | CH2Cl2/TBAP, vs SCE | 0.62 | -0.76 | ||
| 7b | CH2Cl2/TBAP, vs SCE | 0.63 | 1st: -0.82; 2nd: -1.08 | ||
| Mn | (F5Ph)DPPMn | CH3CN/TBAPF6, vs SCE | 1st: 0.71; 2nd: 1.30 | -1.57 | [52] |
| (Ph)DPPMn | CH3CN/TBAPF6, vs SCE | 1st: 0.62; 2nd: 1.20 | -1.76 | ||
| (Mes)DPPMn | CH3CN/TBAPF6, vs SCE | 1st: 0.61; 2nd: 1.20 | -1.79 | ||
| Cu | [Cu(HL)] | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.05; 2nd: 0.95 | 1st: -0.40; 2nd: -2.16 | [56] |
| [Cu(PhL)] | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.04; 2nd: 0.99 | 1st: -0.56; 2nd: -2.40 | ||
| Au | Au[L] | Benzonitrile/TBAP, vs SCE | 0.95 | ca. -0.90 | [58] |
| *Different literature sources use different solvents, electrolytes, and reference electrodes; potential values should not be directly compared without considering their respective experimental conditions. Irreversible peaks are reported using the peak potentials given in the original references. | |||||
尽管领域进展迅速,当前仍面临若干关键瓶颈。首先,近红外发光的红移与量子效率往往难以兼顾。扩展π共轭或引入强吸电子基团虽能降低能级、推动发射红移,但常增强电荷转移态、加速非辐射衰减或提高介质敏感性。其次,不同文献的光物理和电化学数据多在不同溶剂、参比电极、电解质及浓度条件下测得,跨体系直接比较存在较大不确定性。第三,大量配合物虽在固态得到充分表征,但其在溶液、强配位介质、生物环境或催化条件下的真实存在形式仍待明确。第四,生物成像与催化应用虽初显潜力,但关于长期稳定性、代谢行为、毒性窗口、活性中间体及反应路径的系统性研究仍相当不足。未来,可围绕以下科学问题重点突破。其一,建立更明确的分子设计准则,在骨架刚性、π共轭扩展、取代基电子效应和轴向配位之间寻求最优平衡,以同时提升近红外发射波长、发光亮度和光稳定性。其二,突破现有苯环修饰的局限,在二吡咯骨架核心或外围位点引入噻吩、吡啶、喹喔啉等杂环单元,通过可控π扩展和电荷转移调控,推动吸收与发射向NIR-Ⅱ区延伸。其三,探索N2O2型配体与稀土金属(如Yb3+、Nd3+、Er3+)的配位化学,利用配体天线效应与刚性螯合环境构筑长寿命、高辐射效率的NIR-Ⅱ发光体系。其四,针对过渡金属体系,需结合原位光谱、电化学、磁性测量和多组态理论计算,明确金属价态、配体氧化态及自旋态之间的对应关系。其五,利用N2O2配体构筑刚性手性配位环境,发展圆偏振发光、手性传感、手性诱导自旋选择性(CISS)及分子磁性材料。通过上述方向的系统推进,N2O2型二吡咯甲烯金属配合物有望从案例积累阶段迈向可预测设计与可验证应用的新层级。
WOOD T E, THOMPSON A. Advances in the chemistry of dipyrrins and their complexes[J]. Chem. Rev., 2007, 107(5): 1831-1861 doi: 10.1021/cr050052c
BUMAGINA N A, ANTINA E V, BEREZIN M B. Features of 1H NMR spectra of structurally related open-chain oligopyrroles and their coordination compounds[J]. Coord. Chem. Rev., 2025, 541: 216810 doi: 10.1016/j.ccr.2025.216810
SETSUNE J. 2, 2′-bipyrrole-based porphyrinoids[J]. Chem. Rev., 2017, 117(4): 3044-3101 doi: 10.1021/acs.chemrev.6b00430
SCHOMBERG-SANCHEZ I S, ROBINSON W C, SANDERSON M E, MOSQUERA M A, LEMON C M. Hangman dipyrrin complexes[J]. Chem. Sci., 2026, 17(1): 602-616 doi: 10.1039/D5SC06893B
LOUDET A, BURGESS K. Bodipy dyes and their derivatives: Syntheses and spectroscopic properties[J]. Chem. Rev., 2007, 107(11): 4891-4932 doi: 10.1021/cr078381n
PRASAD NAMBIAR A, NAG P, MARIAM IPE R, REDDY VENNAPUSA S, GOKULNATH S. Conformationally locked cyclo[2]dipyrrins linked with anthracene subunits: Synthesis and chiroptical properties[J]. Angew. Chem. ‒Int. Edit., 2023, 62(30): e202306566 doi: 10.1002/anie.202306566
ZUO H Q, LIU Y R, WANG L, LI R T, GUO X, GUO L Y, LI H, LI M U, ZHANG X F, JIAO L J, XIAO Y, HAO E. A general strategy to develop intramolecular spirocyclic boron dipyrromethene fluorophores for self-blinking super-resolution imaging[J]. Angew. Chem. ‒Int. Edit., 2025, 64(51): e202518973 doi: 10.1002/anie.202518973
LIU H, ZHANG W N, WANG S S, ZHOU Q L, XU N, ZHANG W Z, REN H J, YANG M, LU H, ZHENG X C, TIAN J W. Selenocysteine-activatable near-infrared fluorescent probe for screening of anti-inflammatory components in herbs[J]. Anal. Chem., 2025, 97(1): 75-85 doi: 10.1021/acs.analchem.4c02157
SUN Y J, TIAN L, TAUYAKHALE K G, MACK J, NYOKONG T, LU H, GAI L Z. Julolidinyl-engineered BODIPY and Aza-BODIPY dyes: Versatile photofunctional dyes for advanced applications[J]. Coord. Chem. Rev., 2026, 558: 217776 doi: 10.1016/j.ccr.2026.217776
WANG S S, BI X, ZHU H, JI X B, LU H, SHEN Z. Rational design of aggregation-induced emission-active bisboron complexes (BOQHYS) for high-fidelity lipid droplet imaging[J]. Aggregate, 2025, 6(2): e670 doi: 10.1002/agt2.670
WU S M, ZHANG W Z, LI C R, NI Z G, CHEN W F, GAI L Z, TIAN J W, GUO Z J, LU H. Rational design of CT-coupled J-aggregation platform based on Aza-BODIPY for highly efficient phototherapy[J]. Chem. Sci., 2024, 15(16): 5973-5979 doi: 10.1039/D3SC06976A
WANG S S, GAI L Z, CHEN Y C, JI X B, LU H, GUO Z J. Mitochondria-targeted BODIPY dyes for small molecule recognition, bio-imaging and photodynamic therapy[J]. Chem. Soc. Rev., 2024, 53(8): 3976-4019 doi: 10.1039/D3CS00456B
ALBERS A, MASTHOFF M, FERNÁNDEZ G. Self-assembled (aza)BODIPY dyes for biomedical in vivo imaging[J]. Angew. Chem. ‒Int. Edit., 2026, 65(8): e25491 doi: 10.1002/anie.202525491
IQBAL M S, AHMAD H, YU C, HUANG H, GUO B. Near-infrared BODIPY-based theranostic agents for photothermal and combinatory therapy of cancers, where do we stand in year 2025[J]. Coord. Chem. Rev., 2025, 541: 216781 doi: 10.1016/j.ccr.2025.216781
CHEN L X, LEI S X, ZHANG J S, LEI Y F, QI Q Y, LI Z T, TIAN J. Hierarchical assembly of fluorinated BODIPY-based nanoribbons for highly efficient metal-free photocatalytic hydrogen production[J]. J. Am. Chem. Soc., 2026, 148(10): 11127-11137 doi: 10.1021/jacs.5c22856
BUMAGINA N A, ANTINA E V, KSENOFONTOV A A, ANTINA L A, KALYAGIN A A, BEREZIN M B. Basic structural modifications for improving the practical properties of BODIPY[J]. Coord. Chem. Rev., 2022, 469: 214684 doi: 10.1016/j.ccr.2022.214684
LIU X, CHI W J, QIAO Q L, KOKATE S V, CABRERA E P, XU Z C, LIU X G, CHANG Y T. Molecular mechanism of viscosity sensitivity in BODIPY rotors and application to motion-based fluorescent sensors[J]. ACS Sens., 2020, 5(3): 731-739 doi: 10.1021/acssensors.9b01951
ZHANG D X, LIU G R, JIANG X D. Non-aryl substituted Aza-BODIPYs at 1, 7-or 3, 5-sites: Synthesis, structures, optical properties, and applications[J]. J. Mater. Chem. C, 2023, 11(5): 1668-1677 doi: 10.1039/D2TC05048J
SINGH R S, PAITANDI R P, GUPTA R K, PANDEY D S. Recent developments in metal dipyrrin complexes: Design, synthesis, and applications[J]. Coord. Chem. Rev., 2020, 414: 213269 doi: 10.1016/j.ccr.2020.213269
SCHOMBERG-SANCHEZ I S, JANUSZ W A, LEMON C M. Beyond bodipy: Dipyrrin complexes of p-block elements[J]. J. Coord. Chem., 2025, 78(22): 2449-2502 doi: 10.1080/00958972.2025.2539945
KIM H, BURGHART A, WELCH M B, REIBENSPIES J, BURGESS K. Synthesis and spectroscopic properties of a new 4-bora-3a, 4a-diaza-s-indacene (BODIPY®) dye[J]. Chem. Commun., 1999, 18: 1889-1890
CHEN J, BURGHART A, DERECSKEI-KOVACS A, BURGESS K. 4, 4-difluoro-4-bora-3a, 4a-diaza-s-indacene (BODIPY) dyes modified for extended conjugation and restricted bond rotations[J]. J. Org. Chem., 2000, 65(10): 2900-2906 doi: 10.1021/jo991927o
SHI Z X, HAN X, HU W B, BAI H, PENG B, JI L, FAN Q L, LI L, HUANG W. Bioapplications of small molecule Aza-BODIPY: From rational structural design to in vivo investigations[J]. Chem. Soc. Rev., 2020, 49(21): 7533-7567 doi: 10.1039/D0CS00234H
KAUR M, JANAAGAL A, BALSUKURI N, GUPTA I. Evolution of Aza-BODIPY dyes-a hot topic[J]. Coord. Chem. Rev., 2024, 498: 215428 doi: 10.1016/j.ccr.2023.215428
LOUDET A, BANDICHHOR R, BURGESS K, PALMA A, MCDONNELL S O, HALL M J, O′SHEA D F. B, O-chelated azadipyrromethenes as near-IR probes[J]. Org. Lett., 2008, 10(21): 4771-4774 doi: 10.1021/ol8018506
THAKUR M S, SINGH N, SHARMA A, RANA R, ABDUL SYUKOR A R, NAUSHAD M, KUMAR S, KUMAR M, SINGH L. Metal coordinated macrocyclic complexes in different chemical transformations[J]. Coord. Chem. Rev., 2022, 471: 214739 doi: 10.1016/j.ccr.2022.214739
BASUMATARY B, TSURUDA H, SZCZEPANIK D W, LEE J, RYU J, MORI S, YAMAGATA K, TANAKA T, MURANAKA A, UCHIYAMA M, KIM J, ISHIDA M, FURUTA H. Metalla-carbaporphyrinoids consisting of an acyclic N-confused tetrapyrrole analogue served as stable near-infrared-Ⅱ dyes[J]. Angew. Chem. ‒Int. Edit., 2024, 63(23): e202405059 doi: 10.1002/anie.202405059
TANAKA Y, MURAYAMA T, MURANAKA A, IMAI E, UCHIYAMA M. Ring-opened hemiporphyrazines: Helical molecules exhibiting circularly polarized luminescence[J]. Chem. ‒Eur. J., 2020, 26(8): 1768-1771 doi: 10.1002/chem.201905246
SCHRAGE B R, GAIRE S, MAMATTAH K, NEVONEN D E, NEMYKIN V N, ZIEGLER C J. Heliphyrin: A ring open porphyrinoid with helical chirality[J]. Inorg. Chem. Front., 2024, 11(13): 3937-3940 doi: 10.1039/D4QI00743C
IKEDA C, UEDA S, NABESHIMA T. Aluminium complexes of N2O2-type dipyrrins: The first hetero-multinuclear complexes of metallo-dipyrrins with high fluorescence quantum yields[J]. Chem. Commun., 2009, 18: 2544-2546
SAIKAWA M, DAICHO M, NAKAMURA T, UCHIDA J, YAMAMURA M, NABESHIMA T. Synthesis of a new family of ionophores based on aluminum-dipyrrin complexes (aldipys) and their strong recognition of alkaline earth ions[J]. Chem. Commun., 2016, 52(21): 4014-4017 doi: 10.1039/C6CC00250A
SUMIYOSHI A, CHIBA Y, MATSUOKA R, NODA T, NABESHIMA T. Efficient luminescent properties and cation recognition ability of heavy group 13 element complexes of N2O2- and N2O4-type dipyrrins[J]. Dalton Trans., 2019, 48(35): 13169-13175 doi: 10.1039/C9DT02403D
LYSTROM L, SHUKLA M, SUN W, KILINA S. Extending fluorescence of meso-aryldipyrrin indium(Ⅲ) complexes to near-infrared regions via electron withdrawing or π-expansive aryl substituents[J]. J. Phys. Chem. Lett., 2021, 12(33): 8009-8015 doi: 10.1021/acs.jpclett.1c02150
FORDE A, LYSTROM L, SUN W, KILIN D, KILINA S. Improving near-infrared emission of meso-aryldipyrrin indium(Ⅲ) complexes via annulation bridging: Excited-state dynamics[J]. J. Phys. Chem. Lett., 2022, 13(39): 9210-9220 doi: 10.1021/acs.jpclett.2c02115
GODARD A, GALÁN L A, ROUILLON J, AL SHEHIMY S, TAJANI W, CAVE C, MALACEA-KABBARA R, ROUSSELIN Y, LE GENDRE P, FIHEY A, BENDELLAA M, BUSSER B, SANCEY L, LE GUENNIC B, BUCHER C, MAURY O, GOZE C, BODIO E. Al(Ⅲ) and Ga(Ⅲ) bisphenolate azadipyrromethene-based "N2O2" complexes as efficient nir-fluorophores[J]. Inorg. Chem., 2023, 62(13): 5067-5080 doi: 10.1021/acs.inorgchem.2c03918
BENDELLAA M, CAVE C, GODARD A, DALONNEAU F, SICKINGER A, GOZE C, MAURY O, LE GENDRE P, BODIO E, BUSSER B, SANCEY L. Wazagay: An innovative Aza-BODIPY-derived near-infrared fluorescent probe for enhanced tumor imaging[J]. J. Med. Chem., 2024, 67(18): 16635-16648 doi: 10.1021/acs.jmedchem.4c01435
OYELOWO M, JEAYDI T I, ZIEGLER C J, NEMYKIN V N. Design of stable diradicals based on group 13 dyes of N2O2-bis(phenolate) aza-dipyrromethene and Aza-BODIPY[J]. Inorg. Chem., 2025, 64(35): 17946-17959 doi: 10.1021/acs.inorgchem.5c03026
YUAN Y C, MELLAH M, SCHULZ E, DAVID O R P. Making chiral salen complexes work with organocatalysts[J]. Chem. Rev., 2022, 122(9): 8841-8883 doi: 10.1021/acs.chemrev.1c00912
ONNEKEN C, MORACK T, SOIKA J, SOKOLOVA O, NIEMEYER N, MÜCK-LICHTENFELD C, DANILIUC C G, NEUGEBAUER J, GILMOUR R. Light-enabled deracemization of cyclopropanes by al-salen photocatalysis[J]. Nature, 2023, 621(7980): 753-759 doi: 10.1038/s41586-023-06407-8
SAKAMOTO N, IKEDA C, YAMAMURA M, NABESHIMA T. Structural interconversion and regulation of optical properties of stable hypercoordinate dipyrrin-silicon complexes[J]. J. Am. Chem. Soc., 2011, 133(13): 4726-4729 doi: 10.1021/ja2001924
NAKANO K, KOBAYASHI K, NOZAKI K. Tetravalent metal complexes as a new family of catalysts for copolymerization of epoxides with carbon dioxide[J]. J. Am. Chem. Soc., 2011, 133(28): 10720-10723 doi: 10.1021/ja203382q
OHKAWARA T, SUZUKI K, NAKANO K, MORI S, NOZAKI K. Facile estimation of catalytic activity and selectivities in copolymerization of propylene oxide with carbon dioxide mediated by metal complexes with planar tetradentate ligand[J]. J. Am. Chem. Soc., 2014, 136(30): 10728-10735 doi: 10.1021/ja5046814
YAMAMURA M, TAKIZAWA H, SAKAMOTO N, NABESHIMA T. Monomeric and dimeric red/nir-fluorescent dipyrrin-germanium complexes: Facile monomer-dimer interconversion driven by acid/base additions[J]. Tetrahedron Lett., 2013, 54(51): 7049-7052 doi: 10.1016/j.tetlet.2013.10.073
YAMAMURA M, ALBRECHT M, ALBRECHT M, NISHIMURA Y, ARAI T, NABESHIMA T. Red/near-infrared luminescence tuning of group-14 element complexes of dipyrrins based on a central atom[J]. Inorg. Chem., 2014, 53(3): 1355-1360 doi: 10.1021/ic402116j
KORZUN A, CRESPI S, GOLZ C, BISMUTO A. Replacing the BO in BODIPY: Unlocking the path to sbdipy and bidipy chromophores[J]. Chem. Sci., 2023, 14(24): 6579-6584 doi: 10.1039/D3SC01493B
LIU C, DAI Y Y, HAN Q, LIU C M, SU Y T. Crystalline heaviest pnictogen-dipyrromethenes: Isolation, characterization, and reactivity[J]. Chem. Commun., 2023, 59(15): 2161-2164 doi: 10.1039/D2CC05736K
AGOU T, KUROIWA S, FUKUMOTO H, NABESHIMA T. Synthesis and optical properties of antimony(Ⅴ) complexes of a trianionic N2O2-type tetradentate dipyrrin ligand[J]. Chem. Commun., 2024, 60(34): 4557-4560 doi: 10.1039/D4CC00630E
AGOU T, KUROIWA S, MORIYAMA R, KURODA T, KUBO K, FUKUMOTO H, MORITA M, INOUE R, NABESHIMA T. Synthesis and structural characterization of Sb(Ⅲ) and Bi(Ⅲ) complexes with an N2O2-type tetradentate dipyrrin ligand[J]. Chem. Commun., 2025, 61(39): 7141-7144 doi: 10.1039/D5CC01037C
RAUSARIA S, KAMADULSKI A, RATH N P, BRYANT L, CHEN Z, SALVEMINI D, NEUMANN W L. Manganese(Ⅲ) complexes of bis(hydroxyphenyl)dipyrromethenes are potent orally active peroxynitrite scavengers[J]. J. Am. Chem. Soc., 2011, 133(12): 4200-4203 doi: 10.1021/ja110427e
EL GHACHTOULI S, WÓJCIK K, COPEY L, SZYDLO F, FRAMERY E, GOUX-HENRY C, BILLON L, CHARLOT M F, GUILLOT R, ANDRIOLETTI B, AUKAULOO A. Dipyrrinphenol-Mn(Ⅲ) complex: Synthesis, electrochemistry, spectroscopic characterisation and reactivity[J]. Dalton Trans., 2011, 40(36): 9090-9093 doi: 10.1039/c1dt10868a
LECARME L, CHIANG L, MOUTET J, LECONTE N, PHILOUZE C, JARJAYES O, STORR T, THOMAS F. The structure of a one-electron oxidized Mn(Ⅲ)-bis(phenolate)dipyrrin radical complex and oxidation catalysis control via ligand-centered redox activity[J]. Dalton Trans., 2016, 45(41): 16325-16334 doi: 10.1039/C6DT02163H
FANG Y, OSTERLOH W R, DESBOIS N, PACQUELET S, FLEURAT-LESSARD P, GROS C P, KADISH K M. Solvent and anion effects on the electrochemistry of manganese dipyrrin-bisphenols[J]. Inorg. Chem., 2020, 59(21): 15913-15927 doi: 10.1021/acs.inorgchem.0c02416
KOCHEM A, CHIANG L, BAPTISTE B, PHILOUZE C, LECONTE N, JARJAYES O, STORR T, THOMAS F. Ligand-centered redox activity in cobalt(Ⅱ) and nickel(Ⅱ) bis(phenolate)-dipyrrin complexes[J]. Chem. ‒Eur. J., 2012, 18(46): 14590-14593 doi: 10.1002/chem.201202882
SHAN W Q, DESBOIS N, PACQUELET S, STÉPHANE B, ROUSSELIN Y, CONRADIE J, GHOSH A, GROS C P, KADISH K M. Ligand noninnocence in cobalt dipyrrin-bisphenols: Spectroscopic, electrochemical, and theoretical insights indicating an emerging analogy with corroles[J]. Inorg. Chem., 2019, 58(12): 7677-7689 doi: 10.1021/acs.inorgchem.8b03006
VAN LEEST N P, STROEK W, SIEGLER M A, VAN DER VLUGT J I, DE BRUIN B. Ligand-mediated spin-state changes in a cobalt-dipyrrin-bisphenol complex[J]. Inorg. Chem., 2020, 59(17): 12903-12912 doi: 10.1021/acs.inorgchem.0c01979
LECARME L, KOCHEM A, CHIANG L, MOUTET J, BERTHIOL F, PHILOUZE C, LECONTE N, STORR T, THOMAS F. Electronic structure and reactivity of one-electron-oxidized copper(Ⅱ) bis(phenolate)-dipyrrin complexes[J]. Inorg. Chem., 2018, 57(16): 9708-9719 doi: 10.1021/acs.inorgchem.8b00044
YAMAMURA M, TAKIZAWA H, GOBO Y, NABESHIMA T. Stable neutral radicals of planar N2O2-type dipyrrin platinum complexes: Hybrid radicals of the delocalized organic π-orbital and platinum d-orbital[J]. Dalton Trans., 2016, 45(16): 6834-6838 doi: 10.1039/C5DT05039A
THOMAS K E, DESBOIS N, CONRADIE J, TEAT S J, GROS C P, GHOSH A. Gold dipyrrin-bisphenolates: A combined experimental and DFT study of metal-ligand interactions[J]. RSC Adv., 2020, 10(1): 533-540 doi: 10.1039/C9RA09228E

图 1 N2O2型二吡咯甲烯金属配合物的设计合成及功能应用
Figure 1 Design, synthesis and application of N2O2-dipyrrin metal complexes


图 4 配合物(a) [1·(CH3OH)(H2O)]和(b) [2·(CH3OH)4]的化学结构及单晶结构; (c) ALDIPY单体[1L2]与二聚体[2L4]在加入Ca(ClO4)2后的紫外可见光谱变化[31]
Figure 4 Chemical structures and crystal structures of complexes (a) [1·(CH3OH)(H2O)] and (b) [2·(CH3OH)4]; (c) Changes in UV-Vis spectra of ALDIPY monomer [1L2] and dimer [2L4] upon the addition of Ca(ClO4)2[31]

图 5 配合物[L1M(L′)2]、[L2M(L′)2]和[L3M(L′)2]的(a) 化学结构及(b) 单晶结构; (c) 配合物[L3Al(L′)2](黑色)、[L3Ga(L′)2](蓝色)和[L3In(L′)2](红色)的吸收(实线)与归一化发射光谱(虚线)谱图; (d) 配合物[L3In(L′)2]溶液中加入Ca(ClO4)2(0~5.5倍物质的量)后的发射光谱变化[32]
Figure 5 (a) Chemical structures and (b) crystal structures of complexes [L1M(L′)2], [L2M(L′)2], and [L3M(L′)2]; (c) Absorption (solid line) and normalized emission (dashed line) spectra of the N2O4-type dipyrrin complexes: [L3Al(L′)2] (black), [L3Ga(L′)2] (blue), and [L3In(L′)2] (red); (d) Emission spectral change of [L3In(L′)2] upon the addition of Ca(ClO4)2 (0-5.5 equivalents)[32]


图 17 (a) 1-和2-的结构以及1和2+的ORTEP视图; (b) 二氯甲烷溶液中1 (实线)与1+ (虚线)的可见-近红外光谱[53]
Figure 17 (a) Structures of 1- and 2-, and ORTEP views of 1 and 2+; (b) Visible-near infrared spectra of 1 (solid line) and 1+ (dashed line) in dichloromethane[53]
Inset: β-HOMO→β-LUMO transition contributing to the near-infrared absorption peak of compound 1; In panel b, the theoretically predicted transitions are marked with vertical lines, black for 1 and gray for 1+.


表 1 代表性N2O2型二吡咯甲烯金属配合物的光物理参数
Table 1. Photophysical parameters of representative N2O2-dipyrrin metal complexes
| Metal center | Complex | Solvent | λabs, max / nm |
ε / (L·mol-1·cm-1) |
λem, max / nm |
PLQY | τ / ns | Ref. |
| 13th group elements |
1aAl | Toluene | 624 | n.d.* | 650 | 0.23 | n.d. | [30] |
| 1bAl | Toluene | 625 | 647 | 0.72 | ||||
| 1bB | Toluene | 626 | 645 | 0.72 | ||||
| 1aAl·ZnCl2 | Toluene, excess ZnCl2 | 607 | 620 | 0.55 | ||||
| 1aAl·ZnBr2 | Toluene, excess ZnBr2 | 607 | 620 | 0.56 | ||||
| 1bAl·ZnCl2 | Toluene, excess ZnCl2 | 608 | 619 | 0.83 | ||||
| 13th group elements |
[L1Ga(L′)2] | Toluene/MeOH (95∶5, V/V) |
629 | n.d. | 653 | 0.53 | 6.9 | [32] |
| [L1In(L′)2] | Toluene/MeOH (95∶5, V/V) |
613 | 639 | 0.67 | 5.2 | |||
| [L2In(L′)2] | CHCl3 | 619 | 644 | 0.19 | 3.4 (6%), 6.5 (94%) |
|||
| [L3Al(L′)2] | CHCl3 | 624 | 646 | 0.08 | 1.0 (26%), 5.0 (74%) |
|||
| [L3Ga(L′)2] | CHCl3 | 629 | 652 | 0.025 | 2.1 | |||
| [L3In(L′)2] | CHCl3 | 609 | 636 | 0.015 | 0.43 (83%), 3.2 (17%) |
|||
| 14th group elements |
L·Si | CHCl3 | 612 | 4.4×10⁴ | 650 | 0.028 | 0.18 | [44] |
| L·Ge | CHCl3 | 620 | 3.5×10⁴ | 675 | 0.12 | 1.9 | ||
| L·Sn | CHCl3 | 637 | 4.2×10⁴ | 664 | 0.22 | 3.2 | ||
| 15th group elements |
LSbCl2 | CHCl3 | 643 | n.d. | — | 0.000 | n.d. | [47] |
| LSbCl(OH) | CHCl3 | 636 | 658 | 0.003 | ||||
| LSb(OH)2 | CHCl3 | 627 | 657 | 0.68 | ||||
| 15th group elements |
LSb(Ⅲ) | Acetone | 678 | n.d. | 724 | 0.008 | n.d. | [48] |
| LBi(Ⅲ) | Acetone | 689 | — | — | ||||
| 13th group elements |
azaBODIPY-H | DMSO | 728 | 5.2×10⁴ | 756 | 0.28 | 4.31 | [35] |
| azaAlDIPY-H | DMSO | 732 | 8.7×10⁴ | 787 | 0.13 | 2.39 | ||
| azaGaDIPY-H | DMSO | 728 | 8.1×10⁴ | 782 | 0.11 | 2.22 | ||
| azaGaDIPY-Br | DMSO | 744 | 3.2×10⁴ | 802 | 0.08 | 2.05 | ||
| azaGaDIPY-OMe | DMSO | 734 | 1.1×10⁵ | 782 | 0.14/0.17 | n.d. | ||
| 13th group elements |
azaGaDIPY-NMe2 | DMSO | 754 | 7.5×10⁴ | 796 | 0.001 | n.d. | [36] |
| WazaGaY-1 | DMSO | 752 | 4.8×10⁴ | 806 | 0.09 | |||
| WazaGaY-1 | MeCN | 748 | 3.5×10⁴ | 808 | 0.05 | |||
| WazaGaY-1 | Water | 715 | 1.8×10⁴ | 785 | < 0.001 | |||
| WazaGaY-1 | PBS | 716 | 4.9×10⁴ | 787 | 0.007 | |||
| WazaGaY-1 | Mouse serum | 755 | 3×10⁴ | 811 | 0.06 | |||
| 13th group elements |
4a | MeOH/DMSO | 716, 726 | 5.05×10⁴ | 731, 748 | 0.33 | n.d. | [37] |
| 5a | MeOH/DMSO | 698, 711 | 7.94×10⁴ | 722, 744 | 0.31 | |||
| 6a | MeOH/DMSO | 700, 716 | 9.9×10⁴ | 728, 756 | 0.31 | |||
| 7a | MeOH/DMSO | 682, 700 | 9.72×10⁴ | 705, 722 | 0.16 | |||
| 4b | CH2Cl2 | 633 | 4.09×10⁴ | — | — | |||
| 5b | CH2Cl2 | 684 | 3.05×10⁴ | — | — | |||
| 6b | CH2Cl2 | 681 | 2.78×10⁴ | — | — | |||
| 7b | CH2Cl2 | 667 | 3.96×10⁴ | — | — | |||
| Cu | [Cu(HL)] | CH2Cl2 | 1 343 | 7.07×10⁴ | — | — | n.d. | [56] |
| [Cu(PhL)] | CH2Cl2 | 1 322 | 6.7×10³ | |||||
| Pt | 1· | CHCl3 | ca. 1 200 | n.d. | — | — | n.d. | [57] |
| Au | Au[L] | CH2Cl2 | 639±5 | ca. 3.0×10⁴ | — | — | n.d. | [58] |
| * n.d.=not described. | ||||||||
 下载: 导出CSV
表 2 代表性N2O2型二吡咯甲烯金属配合物的电化学参数
Table 2. Electrochemical parameters of representative 2O2-dipyrrin metal complexes*
| Metal center | Complex | Conditions | Eox / V | Ered / V | Ref. |
| 14th group elements |
L·Si | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.826; 2nd: 1.082 | -1.131 | [44] |
| L·Ge | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.397; 2nd: 0.848 | -1.436 | ||
| L·Sn | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.512; 2nd: 0.995 | -1.422 | ||
| 13th group elements |
azaAlDIPY-H | DMF/TBAP, vs Ag+/Ag | 1st: 0.075; 2nd: 0.556 | 1st: -1.403; 2nd: -1.921; 3rd: -2.105 | [35] |
| azaGaDIPY-H | DMF/TBAP, vs Ag+/Ag | 1st: 0.169; 2nd: 0.292 | 1st: -1.310; 2nd: -1.890 | ||
| azaBODIPY-H | DMF/TBAP, vs Ag+/Ag | 0.674 | 1st: -0.740; 2nd: -1.555 | ||
| 13th group elements |
5a | DMF/TBAP, vs SCE | 1st: -0.13; 2nd: 0.21; 3rd: 0.60 | 1st: -0.67; 2nd: -1.33; 3rd: -2.14 | [37] |
| 6a | DMF/TBAP, vs SCE | 1st: -0.14; 2nd: 0.24; 3rd: 0.61 | 1st: -1.23; 2nd: -1.57; 3rd: -2.25 | ||
| 7a | DMF/TBAP, vs SCE | 1st: -0.12; 2nd: 0.25; 3rd: 0.62 | 1st: -1.32; 2nd: -1.86; 3rd: -2.11 | ||
| 4b | CH2Cl2/TBAP, vs SCE | 0.65 | 1st: -0.45; 2nd: -0.95 | ||
| 5b | CH2Cl2/TBAP, vs SCE | 0.61 | 1st: -0.80; 2nd: -1.15 | ||
| 6b | CH2Cl2/TBAP, vs SCE | 0.62 | -0.76 | ||
| 7b | CH2Cl2/TBAP, vs SCE | 0.63 | 1st: -0.82; 2nd: -1.08 | ||
| Mn | (F5Ph)DPPMn | CH3CN/TBAPF6, vs SCE | 1st: 0.71; 2nd: 1.30 | -1.57 | [52] |
| (Ph)DPPMn | CH3CN/TBAPF6, vs SCE | 1st: 0.62; 2nd: 1.20 | -1.76 | ||
| (Mes)DPPMn | CH3CN/TBAPF6, vs SCE | 1st: 0.61; 2nd: 1.20 | -1.79 | ||
| Cu | [Cu(HL)] | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.05; 2nd: 0.95 | 1st: -0.40; 2nd: -2.16 | [56] |
| [Cu(PhL)] | CH2Cl2/TBAP, vs Fc+/Fc | 1st: 0.04; 2nd: 0.99 | 1st: -0.56; 2nd: -2.40 | ||
| Au | Au[L] | Benzonitrile/TBAP, vs SCE | 0.95 | ca. -0.90 | [58] |
| *Different literature sources use different solvents, electrolytes, and reference electrodes; potential values should not be directly compared without considering their respective experimental conditions. Irreversible peaks are reported using the peak potentials given in the original references. | |||||
下载: 导出CSV

 扫一扫看文章


扫一扫关注我们


 下载: