

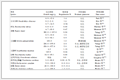
 表 1
小分子碳氢燃料燃烧机理概述
Table 1.
Combustion mechanisms of smaller hydrocarbon
引用本文:
李东艳, 王静波, 郭俊江, 谈宁馨, 李象远. 乙烯中低温点火动力学机理研究[J]. 化学学报,
2017, 75(4): 375-382.
doi:
10.6023/A16120656

Citation: Li Dongyan, Wang Jingbo, Guo Junjiang, Tan Ningxin, Li Xiangyuan. Investigations of Chemical Kinetic Mechanisms for Low-to-medium Temperature Ignition of Ethylene[J]. Acta Chimica Sinica, 2017, 75(4): 375-382. doi: 10.6023/A16120656
Citation: Li Dongyan, Wang Jingbo, Guo Junjiang, Tan Ningxin, Li Xiangyuan. Investigations of Chemical Kinetic Mechanisms for Low-to-medium Temperature Ignition of Ethylene[J]. Acta Chimica Sinica, 2017, 75(4): 375-382. doi: 10.6023/A16120656
乙烯中低温点火动力学机理研究
摘要:
为了研究乙烯中低温燃烧的点火特性,用公开报道的可用于乙烯燃烧的反应动力学机理,模拟了乙烯的点火延时,发现现有机理难于描述乙烯中低温点火延时.根据敏感度分析,找到了对全温度段乙烯点火起重要作用的C2H3+O2=CH2CHO+O和C2H3+O2=CH2O+HCO反应,以及对低温点火起关键作用的HO2参与的反应.通过引入最新报道的关键反应的动力学参数和添加新的反应通道,修正了UCSD机理,使乙烯中低温燃烧的点火延时模拟值更接近实验值.用修正机理模拟点火延时时,出现了低温燃烧的一阶点火和中温燃烧的负温度效应,进一步采用敏感度分析和物质产率分析,解释了这些现象,指出C2H4+HO2反应可以有效缩短低温点火延时,HO2的生成和消耗是影响乙烯低温一阶点火的主要原因,C2H3消耗反应是出现负温度效应的重要原因.
English
Investigations of Chemical Kinetic Mechanisms for Low-to-medium Temperature Ignition of Ethylene
Abstract:
In order to investigate the ignition characteristic of ethylene combustion at low-to-medium temperature, contem-porary detailed kinetic mechanisms for ethylene combustion, including AramcoMech_1.3 mechanism, Creck mechanism, Glarborg's mechanism, San Diego (UCSD) mechanism and Wang's mechanism, were used to simulate ignition delay times of ethylene combustion by Chemkin Pro software reflected shock tube model and closed homogeneous reactor under the as-sumption of constant-volume, homogeneous and adiabatic conditions. Simulated ignition delay times of ethylene combustion using these mechanisms disagree with the experimental data from literatures at low-to-medium temperature.Sensitivity analysis was carried out to identify the controlling steps of C2H4 ignition at 800~1300 K. The sensitivity of ig-nition delay time was calculated by the formula Sensitivity=[τign(2ki)-τign(ki)]/τign(ki)×100%. Here τign(ki) is ignition delay time based on the original combustion mechanism, τign(2ki) is ignition delay time simulated using this mechanism in which the rate constant of reaction i is doubled through multiplying the pre-exponential factor of reaction i by 2. It was demonstrated that C2H3+O2=CH2CHO+O(R1), C2H3+O2=CH2O+HCO(R2) have great sensitivity to the ignition of C2H4 over a wide temperature range, while those reactions involved HO2 (including H2-O2 and C2H4+HO2 system) are important for C2H4 ignition process at low temperature.By modifying these rate constants of R1 and R2 with more accurate calculated results and adding C2H3+O2=C2H3OO reaction and those reactions involved C2H4+HO2 system, one revised mechanism (UCSD-R2) was obtained. UCSD-R2 mechanism can produce better agreement with recent ethylene ignition delay time experimental data from literatures at low-to-medium temperature compared with UCSD mechanism.When UCSD-R2 mechanism was adopted to simulate the ignition delay time of ethylene combustion, the first stage ignition delay time at low temperature (800~950 K) and negative temperature coefficient at medium temperature (950~1100 K) were found. They were explained by using sensitivity analysis and rate-of-production analysis. The method of rate-of-production analysis can be employed to calculate the contribution of each reaction to the production and consumption of every species or to calculate total rate-of-production of every species, by Chemkin Pro software closed homogeneous reactor under the assumption of constant-volume, homogeneous and adiabatic conditions. It was demonstrated that C2H4+HO2 system can shorten the ignition delay time obviously, the production and consumption of HO2 radical play a significant role for first stage ignition of C2H4 at low temperature, the consumption of C2H3 radical results in the negative temperature coefficient at medium temperature.
-
1 引言
燃料燃烧是人类获得能源的主要途径, 随着化石燃料储量日益减少以及由于燃烧过程造成的环境污染, 能源危机和环境保护成为当今世界广泛关注的问题. 深入探究燃料燃烧的化学反应动力学机理可以帮助人们理解燃烧过程, 通过控制反应条件来达到提高燃料燃烧效率、降低污染物排放和实现资源有效利用的目的. 近年来, 对乙烯燃烧的研究成为人们关注的热点. 乙烯是石油化工蒸汽裂解重要产物[1], 也是高碳烃燃料裂解燃烧的一种典型气相小分子中间产物[2, 3], 其详细的反应动力学机理是构建高碳烃燃烧机理的基础. 更重要的是, 它是燃烧性能优良的富能小分子, 它的燃烧速度、反应速度和爆炸性能比绝大多数碳氢燃料大[1]. 因此, 研究乙烯燃烧的机理具有重要意义.
超燃发动机中空气在燃烧室内只能停留几个毫秒, 要在这样短的时间内完成点火并燃烧, 点火延时的研究是关键[1]. Xu等[4]分析了可用于乙烯高温点火的四个小分子燃烧机理, 并用点火延时和层流火焰传播速度实验数据进行验证, 发现这些机理在乙烯的消耗路径和反应敏感度上存在差别. 也有文献报道了乙烯中低温氧化的相关实验和机理研究, 但没有对这些机理的比较分析. 如: 1973年Suzuki等[5]用激波管测量了乙烯在初始温度为800~1400 K时的点火延时, 发现在1070 K左右乙烯点火活化能明显降低; Cadman等[6]着重讨论了乙烯在800~1620 K范围内的燃烧特性, 根据τ(点火延时)~104/T曲线将点火温度划分为不同区, 其中800~1300 K处于中低温范围, 并发现低温点火延时要小于高温点火的实验外推值; 王苏等[7]用激波管实验测量了乙烯在800~1650K时点火延时随压力和当量比等参数的依赖关系; Kumar等[8]采用快速压缩机实验测量了乙烯在850~1050 K、高压(15×105~50×105 Pa)及C2H4/O2/N2/ Ar混合情况下的点火延时, 并用USCMechⅡ和UCSD机理模拟; Curran等通过更新原机理数据或加入新反应发展的AramcoMech_1.3[9]和最新的AramcoMech_2.0[10]能够描述乙烯宽温度范围燃烧反应动力学过程; Ranzi等通过加入三类新的低温反应类型, 完善了从低温到高温的Creck[11]集总反应机理; Glarborg等[12]在600~900 K, 60×105 Pa下, 通过分析乙烯氧化重要反应, 再结合量化计算得到一套乙烯低温高压燃烧反应机理, 并与平推流实验测得的物种浓度吻合良好; Williams等通过研究乙烷和丙烷低温点火[13]更新的UCSD机理[14]只包含50个物种247步反应, 是研究小分子碳氢燃料燃烧机理和实验验证的重要参考[8, 15]; Wang等[16]通过激波管实验发展了乙烯和乙炔高温详细机理. 各机理说明见表 1.
表 1
小分子碳氢燃料燃烧机理概述
Table 1.
Combustion mechanisms of smaller hydrocarbon
就机理研究而言, 即使是小分子烃类, 低温燃烧反应机理也比高温机理要复杂得多. 烃类燃烧时, 在中温段出现典型的点火延时随温度升高而变长的现象, 称之为负温度效应. 这种现象在C4 (含4个C原子的烃类)以上[17]的烷烃燃烧时很容易测得和验证. 目前对C1~C3烷烃[13, 17]负温度效应也有了理论研究. Prince等[13]研究发现: R(烷基)两步加O2生成四氧烷基(OOQOOH)与R(烷基)加O2生成烯烃和HO2是两个竞争反应, 它们的竞争是乙烷和丙烷产生负温度效应的主要原因, 并随之产生一阶点火现象. Sabia等[17]发现CH3O2和H2O2对中温段甲烷点火起着关键作用, 虽然甲烷没有出现像C4以上烷烃一样明显的负温度效应, 但随温度升高点火延时降低程度变缓, 也把这种点火延时随温度的非线性变化称为负温度效应. 此外, Merchant等[18]对丙烷低温点火研究发现足够的HO2是出现一阶点火的主要原因. 对于存在C=C的烃类, 如最简单的乙烯, Suzuki等[5]和Cadman等[6]通过实验指出乙烯不同温度段点火延时不是单调变化的, 即乙烯中低温点火可能存在负温度效应, 但对乙烯的中低温燃烧反应机理有待深入研究.
本文通过Chemkin Pro[19]软件激波管模型和封闭均相模型, 用AramcoMech_1.3[9]机理、UCSD[14]核心机理, Glarborg[12]的机理、Wang[16]的乙烯氧化反应详细机理和Creck[11]集总反应机理等五个燃烧模型模拟不同条件下乙烯的点火延时. 通过全局敏感度分析找到关键反应, 修正了关键反应动力学参数, 补充了重要的反应通道, 逐步完善乙烯低温燃烧机理, 并验证和分析了该修正.
2 结果与讨论
2.1 点火延时模拟
由于乙烯中低温点火实验研究相对匮乏, 目前可作为参考的只有Suzuki等[5]和王苏等[7]通过激波管测量的点火延时实验数据, 由于二者均存在多组实验数据, 并且实验条件不同, 不能直接用于比较. 本文通过将其中高温段的点火延时数据与Kopp等[20]和Penyazkov等[21]通过激波管测量的乙烯在T>1000 K的实验结果相比较, 来验证数据的可靠性. 图 1给出了在真实空气或接近空气条件, 当量比ϕ≈1.0, 压力p=2×10⁵ Pa和p= 7×10⁵ Pa条件下, 点火延时与温度的实验结果.
由图 1可知, Kopp等[20]的高温点火延时结果(ϕ=1.0, p=2×10⁵ Pa)与Suzuki等[5]的高温段数据(ϕ=1.091, p=2×10⁵ Pa)相吻合; 在ϕ=1.0, p=7×10⁵ Pa条件下, Penyazkov等[21]的高温点火延时结果与王苏等[7]的高温段数据相吻合; 并且Suzuki等[5]的低温数据(ϕ=1.091, p=2×10⁵ Pa)和王苏等[7]的低温数据(ϕ=1.0, p=2×10⁵ Pa)在近似相同的条件下也吻合. 所以可以认为, 以上两种条件下低温实验数据是可靠的, 可用来作为机理验证的参考数据.
 图 1
乙烯点火延时实验数据比较
Figure 1.
Comparison of ethylene experimental ignition delay times
用表 1的机理模拟乙烯的低温点火延时, 结果如图 2所示, 在ϕ=1.091, p=2×10⁵ Pa条件下(图 2a), Wang的机理在低温下更接近实验值, 但在高温下高于其它机理的模拟结果和实验值, 其它机理则可以较合理地描述高温(T>1100 K)点火; 在ϕ=1.0, p=7×10⁵ Pa条件下(图 2b), AramcoMech_1.3机理、Glarborg机理和UCSD机理能够描述T>1180 K乙烯点火, Creck机理可以描述T>1000 K乙烯点火, Wang机理的模拟值在整个温度范围内更接近实验值. 其它实验条件下(p=2.0×10⁵ Pa, ϕ=0.462、2.625和p=2×10⁵、12×105 Pa, ϕ=1.0)的模拟结果与图 2趋势相似, 见支持信息图S1.
 图 2
乙烯点火延时模拟结果与实验值比较
Figure 2.
Comparison of ethylene experimental ignition times (symbols) with calculated results (lines)
由上述模拟结果可知, 目前机理可以较好地描述乙烯高温(T>1100 K)燃烧的点火特性, 低温段的模拟结果近似于高温段的线性外推值, 与实验值相差1~2个数量级, 并且没有表现出负温度效应, 所以需要分析和优化现有机理的低温反应.
2.2 敏感度分析
为了进一步分析初始温度对点火的影响, 在ϕ=1.0, p=2×10⁵ Pa条件下, 对上述五个机理在800 K和1300 K时分别作敏感度分析, 以确定影响点火延时的关键步骤. 采用Kumar等[8]提出的将某反应速率常数增大为原来2倍, 点火延时的相对误差值作为敏感度系数, 即
式中, τign(ki)表示原机理的点火延时, τign(2ki)表示将第i个反应速率常数增大为原来2倍的新机理的点火延时. 若敏感度系数为正, 则说明增大速率常数会导致点火时间变长, 抑制点火; 反之, 促进点火. 通过敏感度系数的数值大小可分析出各个反应对点火的贡献. 图 3给出了初始温度分别为800 K和1300 K时, UCSD机理中对乙烯点火影响最大的前14个反应. (其它机理的敏感度分析图见支持信息图S2).
由图 3和图S2可知, 在五个机理中, 无论在高温(1300 K)还是在低温(800 K)条件下, C2H3与O2的反应对点火延时都比较敏感. 其中产物为CH2CHO+O的反应是关键促进反应, 而产物为CH2O+HCO的反应是关键抑制反应. 此外, 在上述机理中, 影响点火延时的关键反应在低温和高温条件下有明显区别: 低温主要有C2H4+HO2和后续反应(如Creck、Glarborg和UCSD机理中OOCH2CH2OOH、HOCH2CH2OO和OC2H3OOH等自由基相关反应), 以及HO2、H2O2相关反应; 高温主要是C2H4与O、H和OH等自由基的反应, 以及H与O2反应. 可将其归纳为以下5个反应和C2H4+HO2相关反应.
 图 3
800 K和1300 K时各反应对点火延时的敏感度
Figure 3.
Sensitivity of different reactions to ignition delay time at 800 K and 1300 K
Glarborg等[12]通过理论计算C2H3+O2体系, 发展了乙烯高压(60×105 Pa)中低温(600~900 K)燃烧机理. Goldsmith等[23]通过变反应坐标过渡态理论(VRC-TST)、变分过渡态理论(VTST)、传统过渡态理论(TST)结合新的RRKM/ME方法, 研究了C2H3+O2体系温度和压力相关速率常数, 并做了误差分析. 五个机理中的R1和R2反应只考虑了高压极限速率常数, 通过进一步分析不同机理中的R1和R2反应的速率常数, 并与最新的Goldsmith等[23]的计算值比较, 结果如图 4所示. 由图 4可见, Wang的机理高估了R1和R2反应的速率常数, 其它机理低估了R1反应的速率常数, AramcoMech_1.3和UCSD机理在T<1200 K高估了R2反应的速率常数, Creck机理低估了R2反应的速率常数, Glarborg机理中R2反应的速率常数随温度的变化趋势与计算值相反.
2.3 机理修正和分析
2.3.1 机理修正
分别将五个机理中的R1和R2反应的动力学参数用Goldsmith等[23]文献中的数据替代, 得到五个新的修正机理(用Model-R表示). 用修正机理模拟点火延时, 结果如图 5所示. 由图 5a可见, 用AramcoMech_1.3-R、Glarborg-R和UCSD-R机理模拟的点火延时明显缩短; UCSD-R模拟结果更接近实验值, 且在950~1050 K范围内, 随温度降低τ~1000/T斜率变小, 即乙烯在中温段出现负温度效应趋势, 这是新出现的现象, 也是区分高温和低温机理的关键[17]. AramcoMech_2.0机理也采用Goldsmith等[23]的数据更新了R1和R2反应的动力学参数, 主要用于研究C4物种的机理[10]. 与AramcoMech_2.0机理相比, AramcoMech_1.3-R机理模拟乙烯点火出现了负温度效应, 且较AramcoMech_2.0机理的模拟结果更符合乙烯中温段的点火特征, 但是在低温段又偏离实验值. 从图 5b看出Creck和Wang机理受R1和R2反应的影响不大. 由图 5c可知, UCSD-R和Wang-R机理的模拟结果, 当T<1100 K时相似, 在高温段UCSD- R的模拟结果更接近实验值. 综上所述, UCSD-R机理可以最有效地降低乙烯的中低温点火延时, 模拟值也最接近实验结果.
 图 5
修正机理模拟的点火延时与实验值比较
Figure 5.
Comparison of ethylene experimental ignition times with calculated results using revised mechanisms
根据UCSD-R机理模拟结果和Curran等[10]对AramcoMech_2.0的构建, 我们认为通过量化计算结果修改R1和R2反应的动力学参数是合理的. 在此基础上, 根据敏感度分析图S2c1, Glarborg机理除R1和R2对乙烯的点火延时非常敏感外, C2H3+O2直接加成生成C2H3OO的反应也很重要, 但其它四个机理中不存在此反应通道. 通过图 3和图S2敏感度分析还发现: C2H4+HO2相关反应及其后续反应对低温点火非常敏感, 但在不同机理中该反应的产物不同(如AramcoMech_1.3、Glarborg和UCSD机理主要生成环氧乙烷和OH, Creck机理主要是直接加成生成CH2CH2OOH, Wang的机理则是生成乙醛和OH), 因此认为现有机理中该体系反应通道有待完善.
由于UCSD机理含有较少的物种数和反应数, 计算效率高有利于工程应用, 并且UCSD-R机理的模拟结果最接近实验结果, 我们根据Goldsmith等[23]对C2H3+O2在C2H3OO势能面上的精确计算, 结合本课题组Guo 等[15]对C2H4+HO2体系的研究, 将这两个反应通道添加到UCSD-R中, 二次修正UCSD机理, 所得机理用UCSD-R2表示.
用UCSD-R2机理模拟的点火延时如图 6所示, 从图 6可知, 相比原机理和UCSD-R机理, UCSD-R2机理更有效地改进了中低温点火延时, 尤其是在ϕ=1.0, p=7×10⁵ Pa条件下, UCSD-R2机理可以很好地描述中低温点火延时(如图 6b). 其它实验条件下, UCSD-R2机理的中低温模拟结果也较原机理更接近实验值(见支持信息图S3). 说明通过量化计算修正关键反应的动力学参数和补充相关反应通道是合理的.
 图 6
修正机理模拟的点火延时与实验值比较
Figure 6.
Comparison of ethylene experimental ignition times with calculated results using revised mechanisms
由图 6和图S3可知: 在950~1100 K的温度范围内, 虽然没有出现类似于C4以上烷烃的点火延时随温度升高而升高的明显负温度效应, 但其点火延时随温度升高降低程度明显变缓, 出现了类似于Sabia等[17]讨论的甲烷中温段点火的负温度效应; 此外, 除了我们以OH浓度随时间变化的最大值为点火延时τign=(dcOH/dt)max外, 乙烯点火在更短的时间里OH浓度还存在一个峰值, 定义为乙烯的一阶点火[18].
2.3.2 敏感度分析
为了探讨不同温度段的关键燃烧反应, 在初始温度为800 K、1050 K和1300 K的条件下, 用UCSD-R2机理分别对乙烯燃烧的点火延时作敏感度分析, 结果如图 7所示.
 图 7
不同温度下各反应对点火延时的敏感度分析
Figure 7.
Sensitivity of ignition delay time at 800, 1050 and 1300 K
从图 7可知, 除了前述的5个重要反应, 还包括以下四个关键反应:
C2H4与HO2缔合成的一个范德瓦尔斯络合物 (C1)[15]与C2H4OOH之间的异构化反应(R6), C2H4OOH裂解为C2H4和HO2的反应(R7), 均随温度降低敏感度迅速增大, 所以这两个反应或者说C2H4+HO2体系可以有效降低低温点火延时. 对于C2H3+O2体系, 在全温度段对点火延时都具有较高的敏感性, 在低温段更倾向于直接加成生成C2H3OO(R8), 在高温段则是生成CH2O和HCO的反应(R2)更具有优势.
2.3.3 物质产率(ROP)分析
为了进一步研究乙烯点火低温段出现的一阶点火和中温段出现轻微的负温度效应的原因, 采用Chemkin Pro[19]软件中的封闭均相模块对UCSD-R2机理进行物质产率分析. 根据图 6中乙烯低温段出现的一阶点火现象, 通过物质产率分析, 得到800 K条件下H、O、OH、HO2和H2O2等自由基或分子的浓度和总产率随时间的变化, 结果分别如图 8a和图 8b所示, 图 8c给出了主要反应对HO2的生成和消耗的贡献. 图 8a中, 在τ=0.01 s时OH浓度随时间的变化率最大, 这也是定义的点火延时. 此时产生OH的反应主要为H+O2=O+OH (R5)和H2O2(+M)=2OH(+M)(R3).与原机理不同的是: 在 τ=0.0025 s时OH的浓度还有一个峰值, 这定义为乙烯低温段的一阶点火[18]. 由图 8b可知, 一阶点火时刻, HO2和H2O2的产率比OH大两个数量级, 该时刻主要发生HO2的生成和消耗以及H2O2的积累过程. 从图 8c中可知, HO2生成主要通过HCO+O2=CO+HO2反应, 其中C2H3+O2体系生成CH2O和HCO (R2, R9), HCO通过与O2反应生成HO2是HO2生成最重要的通道. 这也论证了Goldsmith等[23]认为CH2O+HCO在低温段重要的原因. HO2消耗主要是通过2HO2=H2O2+O2(R4) (这也是H2O2积累过程), 随着时间增加, 反应体系温度升高, H2O2分子生成2个OH(R3), 参与正常点火.
 图 8a
用UCSD-R2机理模拟的主要物种的浓度随时间的变化
Figure 8a.
The simulated concentration of specified species as a function of time by using UCSD-R2
mechanism
 图 8b
用UCSD-R2机理模拟的主要物种的总产率随时间的变化
Figure 8b.
The simulated total rate-of-production of specified species as a function of time by using UCSD-R2 mechanism
 图 8c
用UCSD-R2机理模拟的主要反应对HO2生成和消耗的贡献
Figure 8c.
The calculated contribution of specified reactions to the production and consumption of HO2 species by using UCSD-R2 mechanism
由图 5a可知, AramcoMech_1.3-R和UCSD-R机理的模拟结果都表现出负温度效应的趋势, 所以我们认为C2H3+O2反应对负温度效应有重要影响. 图 9给出了用UCSD-R2机理模拟的乙烯中低温点火延时和C2H3消耗率之间的关系. 左侧轴黑色(
●)表示点火延时, 在中温段(950 K<T<1100 K)随温度升高降低程度变缓. 右侧轴灰色(△)表示链传递反应 (如C2H3+O2=CH2O+HCO, C2H3+O2=CH2CHO+O, C2H3(+M)=C2H2+H(+M)等主要反应) 中C2H3的消耗率, (○)表示链终止反应(如C2H3+H=C2H2+H2)中C2H3的消耗率乘系数4. 图 9
用UCSD-R2机理模拟的点火延时及C2H3的物质产率分析
Figure 9.
Ignition delay times and rate-of-production of C2H3 with UCSD-R2 mechanism
从图 9可见, 链传递反应在1000 K左右C2H3的消耗率达到极小值, 而链终止反应C2H3的消耗率随温度升高一直增大, 所以导致中温段活性自由基的产率降低, 进而点火延时随温度升高减小程度减缓.
从上述分析可知, 影响乙烯低温段一阶点火的主要是HO2的生成和消耗过程, 2个HO2自由基生成H2O2和O2(R4), H2O2(+M)=2OH(+M) (R3)是连接一阶点火和正常点火的关键反应, 其中R3相比高温段点火多了一个生成高活性OH的通道, 所以这也可能是低温点火延时小于高温外推值的一个原因. 同时, C2H3在消耗过程中中温段活性自由基数量减少, 使点火延时随温度升高降低程度减缓, 是出现负温度效应的重要原因.
3 结论
本文通过五个机理模型模拟了乙烯点火延时, 但是现有机理不能准确描述乙烯的中低温点火过程. 通过敏感度分析找到关键反应, 根据最新的理论计算数据替代原有机理中R1和R2反应的动力学参数, 补充缺少的C2H3OO和C2H4+HO2势能面上相关反应, 得到了修正机理UCSD-R2. 该机理的模拟结果更接近实验结果, 并在低温段出现一阶点火, 中温段出现负温度效应, 这在现有机理的模拟结果中没有出现. 根据敏感度分析和物质产率分析发现: C2H4+HO2体系可以明显降低低温点火延时; HO2的生成和消耗是影响一阶点火的主要因素; C2H3消耗过程中中温段活性自由基数量减少, 使点火延时随温度升高降低程度减缓, 是出现负温度效应的重要原因. 此外, 任何一个机理的发展和验证都是非常复杂的过程, 不能简单地根据某几个反应完善一个机理, 并且目前低温实验验证数据也相对缺乏, 所以乙烯低温燃烧的机理仍需优化, 实验仍待研究.
4 计算模拟
本文通过Chemkin Pro[19]软件中的激波管模型, 将OH浓度随时间变化的最大值定义为点火延时τign=(dcOH/dt)max. 按Suzuki等[5](p=2.0×105 Pa, ϕ=0.462、1.091和2.625, 70% Ar混合气)和王苏等[7](p=2×105、7×105和12×105 Pa, ϕ=1.0, 75% Ar混合气)的实验条件模拟800~1300 K条件下乙烯的点火延时, 并与其实验数据对比.
考虑到计算效率, 采用Chemkin Pro[19]软件中的封闭均相模型模拟乙烯燃烧的点火延时, 在恒容绝热条件下, 以温度随时间变化的最大值作为点火延时[τign=(dT/dt)max], 这也是研究者普遍采用的方法[13, 15]. 图 10给出了采用UCSD机理, 分别用两种模型模拟的对比结果, 虽然激波管模型和封闭均相模型的模拟结果在低温段差别变大, 但与实验结果相比, 仍然可以用作参考.
 图 10
用UCSD机理激波管模型和封闭均相模型模拟的乙烯点火延时
Figure 10.
Ignition delay times simulated using UCSD mechanism by reflected shock tube and closed homogeneous reactor
本文比较的机理包括文献公布的AramcoMech _1.3[9]机理、UCSD[14]核心机理, Glarborg[12]的机理、Wang[16]的乙烯氧化反应详细机理以及Creck[11]集总反应机理等五个燃烧模型.
敏感度分析通过将第i个反应指前因子扩大2倍, 根据Sensitivity=[τign(2ki)-τign(ki)]/τign(ki)×100%, 得到该反应敏感度系数. 逐个改变指前因子, 进行计算, 得到全局敏感度系数. 物质产率分析是根据Chemkin Pro[19]软件封闭均相模型, 得到每个物种在特定时间节点的瞬时产率或消耗率, 以及每个反应对各物种生成和消耗的贡献.
-
-
[1]
邵菊香, 谈宁馨, 刘伟雄, 李象远, 物理化学学报, 2010, 26(2), 270Shao, J.-X.; Tan, N.-X.; Liu, W.-X.; Li, X.-Y. Acta Phys. Chim. Sin. 2010, 26(2), 270.
-
[2]
Jiang, R.; Liu, G.; Zhang, X. Energ. Fuel. 2013, 27(5), 2563. doi: 10.1021/ef400367n
-
[3]
李军, 邵菊香, 刘存喜, 饶含兵, 李泽荣, 李象远, 化学学报, 2010, 68(3), 239. http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract338595.shtmlLi, J.; Shao, J.-X.; Liu, C.-X.; Rao, H.-B.; Li, Z.-R.; Li, X.-Y. Acta Chim. Sinica 2010, 68(3), 239. http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract338595.shtml
-
[4]
Xu, C.; Konnov, A. A. Energy 2012, 43(1), 19. doi: 10.1016/j.energy.2011.11.006
-
[5]
Suzuki, M.; Moriwaki, T.; Okazaki, S.; Okuda, T.; Tanzawa, T. Astronautica Acta 1973, 18(5), 359.
-
[6]
Cadman, P.; Bambrey, R. J.; Box, S. K.; Thomas, G. O. Combust. Sci. Technol. 2002, 174(11-12), 111. doi: 10.1080/713712958
-
[7]
梁金虎, 胡弘浩, 王苏, 张胜涛, 范秉诚, 崔季平, 力学学报, 2014, 46(1), 155. doi: 10.6052/0459-1879-13-027Liang, J.-H.; Hu, H.-H.; Wang, S.; Zhang, S.-T.; Fan, B.-C.; Cui, J.-P. Chin. J. Theor. Appl. Mech. 2014, 46(1), 155. doi: 10.6052/0459-1879-13-027
-
[8]
Kumar, K.; Mittal, G.; Sung, C.; Law, C. Combust. Flame 2008, 153(3), 343. doi: 10.1016/j.combustflame.2007.11.012
-
[9]
Metcalfe, W. K.; Burke, S. M.; Ahmed, S. S.; Curran, H. J. Int. J. Chem. Kinet. 2013, 45(10), 638. doi: 10.1002/kin.2013.45.issue-10
-
[10]
Zhou, C.-W.; Li, Y.; O'Connor, E.; Somers, K. P.; Thion, S.; Keesee, C.; Mathieu, O.; Petersen, E. L.; DeVerter, T. A.; Oehlschlaeger, M. A.; Kukkadapu, G.; Sung, C.-J.; Alrefae, M.; Khaled, F.; Farooq, A.; Dirrenberger, P.; Glaude, P.-A.; Bat-tin-Leclerc, F.; Santner, J.; Ju, Y.; Held, T.; Haas, F. M.; Dryer, F. L.; Curran, H. J. Combust. Flame 2016, 167, 353. doi: 10.1016/j.combustflame.2016.01.021
-
[11]
Ranzi, E.; Cavallotti, C.; Cuoci, A.; Frassoldati, A.; Pelucchi, M.; Faravelli, T. Combust. Flame 2015, 162(5), 1679. doi: 10.1016/j.combustflame.2014.11.030
-
[12]
Lopez, J. G.; Rasmussen, C. L.; Alzueta, M. U.; Gao, Y.; Marshall, P.; Glarborg, P. P. Combust. Inst. 2009, 32(1), 367. doi: 10.1016/j.proci.2008.06.188
-
[13]
Prince, J. C.; Williams, F. A. Combust. Flame. 2012, 159(7), 2336. doi: 10.1016/j.combustflame.2012.02.012
-
[14]
"Chemical-Kinetic Mechanisms for Combustion Applications", San Diego Mechanism web page, Mechanical and Aerospace Engineering (Combustion Research), University of California at San Diego (http://web.eng.ucsd.edu/mae/groups/combustion/mechanism.html).
-
[15]
Guo, J.; Xu, J.; Li, Z.; Tan, N.; Li, X. J. Phys. Chem. A 2015, 119(13), 3161. doi: 10.1021/jp511991n
-
[16]
Wang, H.; Laskin, A.; Djurisic, Z. M.; Law, C. K.; Davis, S.G.; Zhu, D. L. In Chemical and Physical Processes of Combustion, the 1999 Fall Technical Meeting of the Eastern States Section of the Combustion Institute, Raleigh, NC, October, 1999, pp. 129~132. http://ignis.usc.edu/Mechanisms/C2-C4/c2.html.
-
[17]
Sabia, P.; Joannon, M. d.; Picarelli, A.; Chinnici, A.; Ragucci, R. Fuel. 2012, 91(1), 238. doi: 10.1016/j.fuel.2011.07.026
-
[18]
Merchant, S. S.; Goldsmith, C. F.; Vandeputte, A. G.; Burke, M. P.; Klippenstein, S. J.; Green, W. H. Combust. Flame 2015, 162(10), 3658. doi: 10.1016/j.combustflame.2015.07.005
-
[19]
CHEMKIN-PRO 15092, Reaction design, San Diego, 2009.
-
[20]
Kopp, M. M.; Donato, N. S.; Petersen, E. L.; Metcalfe, W. K.; Burke, S. M.; Curran, H. J. J. Propul. Power 2014, 30(3), 790. doi: 10.2514/1.B34890
-
[21]
Penyazkov, O. G.; Sevrouk, K. L.; Tangirala, V.; Joshi, N. P. Combust. Inst. 2009, 32(2), 2421. doi: 10.1016/j.proci.2008.06.194
-
[22]
Kopp, M. M.; Petersen, E. L.; Metcalfe, W. K.; Burke, S. M.; Curran, H. J. J. Propul. Power 2014, 30(3), 799. doi: 10.2514/1.B34891
-
[23]
Goldsmith, C. F.; Harding, L. B.; Georgievskii, Y.; Miller, J. A.; Klippenstein, S. J. J. Phys. Chem. A 2015, 119(28), 7766. doi: 10.1021/acs.jpca.5b01088
-
[1]
-

图 2 乙烯点火延时模拟结果与实验值比较
Figure 2 Comparison of ethylene experimental ignition times (symbols) with calculated results (lines)

图 3 800 K和1300 K时各反应对点火延时的敏感度
Figure 3 Sensitivity of different reactions to ignition delay time at 800 K and 1300 K


图 5 修正机理模拟的点火延时与实验值比较
Figure 5 Comparison of ethylene experimental ignition times with calculated results using revised mechanisms
(Model-R: mechanisms with modified rate constants of R1 and R2 reactions)

图 6 修正机理模拟的点火延时与实验值比较
Figure 6 Comparison of ethylene experimental ignition times with calculated results using revised mechanisms

图 7 不同温度下各反应对点火延时的敏感度分析
Figure 7 Sensitivity of ignition delay time at 800, 1050 and 1300 K

图 8a 用UCSD-R2机理模拟的主要物种的浓度随时间的变化
Figure 8a The simulated concentration of specified species as a function of time by using UCSD-R2 mechanism

图 8b 用UCSD-R2机理模拟的主要物种的总产率随时间的变化
Figure 8b The simulated total rate-of-production of specified species as a function of time by using UCSD-R2 mechanism

图 8c 用UCSD-R2机理模拟的主要反应对HO2生成和消耗的贡献
Figure 8c The calculated contribution of specified reactions to the production and consumption of HO2 species by using UCSD-R2 mechanism

图 9 用UCSD-R2机理模拟的点火延时及C2H3的物质产率分析
Figure 9 Ignition delay times and rate-of-production of C2H3 with UCSD-R2 mechanism
(
●:ignition delay time;△: rate-of-production of C2H3 (C2H3+O2=CH2O+HCO, C2H3+O2=CH2CHO+O, C2H3(+M)=C2H2+H(+M)),○: 4 times of the rate-of-production of C2H3(C2H3+H=C2H2+H2)
图 10 用UCSD机理激波管模型和封闭均相模型模拟的乙烯点火延时
Figure 10 Ignition delay times simulated using UCSD mechanism by reflected shock tube and closed homogeneous reactor
(□, ϕ=1.091, p=2×10⁵ Pa, ○, ϕ=1.0, p=7×10⁵ Pa)
-


 下载:


 扫一扫看文章
计量
- PDF下载量: 5
- 文章访问数: 2455
- HTML全文浏览量: 303
 下载:

