

 图 1
Fe-MIL-100的XRD谱图
Figure 1.
XRD patterns of sample Fe-MIL-100
引用本文:
杨向平, 郭晓雪, 张成华, 王小萍, 杨勇, 李永旺. 金属有机骨架材料Fe-MIL-100诱导的铁基费托催化剂的合成及催化性能研究[J]. 化学学报,
2017, 75(4): 360-366.
doi:
10.6023/A16100549

Citation: Yang Xiangping, Guo Xiaoxue, Zhang Chenghua, Wang Xiaoping, Yang Yong, Li Yongwang. Synthesis and Catalytic Properties of Iron Based Fischer-Tropsch Catalyst Mediated by MOFs Fe-MIL-100[J]. Acta Chimica Sinica, 2017, 75(4): 360-366. doi: 10.6023/A16100549
Citation: Yang Xiangping, Guo Xiaoxue, Zhang Chenghua, Wang Xiaoping, Yang Yong, Li Yongwang. Synthesis and Catalytic Properties of Iron Based Fischer-Tropsch Catalyst Mediated by MOFs Fe-MIL-100[J]. Acta Chimica Sinica, 2017, 75(4): 360-366. doi: 10.6023/A16100549
金属有机骨架材料Fe-MIL-100诱导的铁基费托催化剂的合成及催化性能研究
摘要:
随着石油资源的日益枯竭及环保要求的日益严苛,寻找非石油路线生产清洁燃料的方法迫在眉睫,费-托合成是一种以合成气(CO和H2)为原料生产液体燃料的高效方法.铁基费-托合成催化剂广泛应用于工业,本工作研究了多孔碳材料包裹的活性组分高度分散的铁基费托催化剂的制备、结构及费-托合成反应性能.以金属有机骨架材料Fe-MIL-100为前驱体,通过控制碳化温度调节催化剂金属负载量、催化剂粒子尺寸及铁的相态.研究发现碳化温度为500℃所得催化剂在反应温度为260℃、压力为3 MPa、空速为8000 h-1时CO转化率达到68%,展现出优良的中温费托合成反应性能.
-
关键词:
- 费-托合成
- / 铁基费托合成催化剂
- / 铁碳物相
- / 金属有机骨架材料
- / Fe-MIL-100
English
Synthesis and Catalytic Properties of Iron Based Fischer-Tropsch Catalyst Mediated by MOFs Fe-MIL-100
Abstract:
Depletion of crude oil resources and environmental concerns have spurred worldwide interest in finding un-oil route for liquid fuels. Fischer-Tropsch synthesis is an effective progress for a wide spectrum of hydrocarbon chains from synthesis gas. The use of iron-based catalysts would be preferred in the industry. Here we present a strategy to produce highly dispersed active component embedded in a matrix of porous carbon. Through the carbonization of iron-containing metal-organic frameworks (Fe-MIL-100) at different temperature in N2, four kinds of Fe@C catalysts were prepared. Glucose was used as additional carbon precursor for the synthesis catalyst samples to prevent particle agglomeration. Our strategy avoids the particle agglomeration in the weak metal-support interaction Fe@C catalysts during calcination, reduction and reaction. The structure and morphology of prepared catalysts were characterized by X-ray diffraction (XRD), N2 physical adsorption, transmission electron microscopy (TEM), inductively coupled plasma-atomic emission spectrometer (ICP-AES). It is demonstrated that the iron loading, the particle size, and the Fe phase structure of Fe@C catalysts can be controlled by changing the carbonization temperature of Fe-MIL-100. With increasing the temperature, the iron loading and the particle size increase gradually. Depending on the carbonization temperature, the Fe3O4 phase is dominant at 400 and 500℃. The FeO and Fe phase appear at 600℃. The Fe3C phase prevails at 700℃. The high dispersion of the metal phase and its encapsulation in a highly porous carbon matrix result in an unrivalled FTS activity. The spatial restriction created by encapsulation seems to minimize sintering and oxidation of the active Hägg carbide phase. When the reaction conditions were set at 260℃, 3 MPa, the space velocity of 8000 h-1, the conversion of CO is up to 68%. The Fe time yield (FTY) of the Fe@C-500 catalyst were as high as 164 μmolCO·gFe-1·s-1, which surpasses that of most F-T catalysts reported in the literature in middle-temperature Fischer-Tropsch synthesis.
-
1 引言
由于石油资源日益枯竭, 寻找一种石油代替品生产重要的石油化工商品和燃料显得尤为重要.费-托合成 (Fischer-Tropsch synthesis) 简称FT反应, 是以合成气 (CO和H2) 为原料在催化剂和适当的反应条件下合成液体燃料的工艺过程, 合成气主要来源于煤、天然气、生物质.我国煤炭储量十分丰富, 如何高效利用煤炭资源非常重要, FT反应就是一种高效利用煤炭资源的手段, 因此研究FT反应非常必要.而Fe基费托合成催化剂广泛应用于工业生产中.为提高催化剂的稳定性及活性, 载体经常引入其中.载体的性质很大程度上影响着活性组分的分散、催化剂的还原和碳化、反应组分的吸附脱附, 进而影响催化剂的性能[1, 2].铁基催化剂的载体主要分为强相互作用的氧化物载体如TiO2、SiO2、ZrO、Al2O3等及弱相互作用的碳载体.对于强相互作用的氧化物载体, 由于金属铁与载体的相互作用强, 使得催化剂的还原温度高, 甚至形成无法还原的物种 (硅酸铁、钛酸铁等)[3, 4].弱相互作用的载体主要以碳载体为主, 目前研究最广泛的碳载体为活性炭、碳纳米管、碳纳米纤维[5~7], 这些材料广泛用于催化剂载体的原因是其化学惰性, 高的比表面积及可调节的孔道结构.通常制备碳载体的催化剂涉及多个非连续的复杂过程, 操作复杂, 且由于碳表面吸附金属的位点重叠使得活性组分粒子大小分布在一个很宽的范围内.
近年来, 金属有机骨架材料 (MOFs) 迅速发展, 其独特的骨架结构, 金属以原子级尺度均匀分布, 可调节的孔道使其成为合成纳米材料最具希望的前驱体[8~12].例如以金属有机骨架材料MIL-101(Fe) 为前驱体合成Fe2O3/TiO2纳米级光解水催化剂[8]; 以金属有机骨架材料Fe-BTC为前驱体, 糠醇为外加碳源, 在N2的氛围下碳化制得2.5~3.6 nm的Fe基费托合成催化剂[13].金属有机骨架材料Fe-MIL-100为Fe-BTC的同系物, 与Fe-BTC相比, Fe-MIL-100拥有更大的比表面积, 晶体的结晶度更高, 其结构已经非常明确.是以四个Fe-O组成的铁的三聚物为顶点、四个H3BTC (均苯三甲酸) 为面组成的杂化超级四面体作为次级结构单元 (SBU), 再由次级结构单元组装形成多孔性的三维结构.此结构主要有两种介孔笼25 Å和29 Å, 两种介孔笼分别包含5 Å和8.5 Å的五边形和六边形的窗口[14].介孔范围的孔道使增加外加碳源更容易实现, 使葡萄糖等更加环保的大分子化学品作为外加碳源成为可能, 更适于催化及碳材料合成等方面的应用.本工作以Fe-MIL-100为费-托合成催化剂前驱体, 葡萄糖为外加碳源增加Fe-MIL-100骨架中的碳含量, 在N2的保护下, 选择不同的温度进行碳化制得以碳为载体, 活性组分高度分散的铁基费托合成催化剂.借助XRD、TEM等表征手段对催化剂物相、形貌等进行分析.
2 结果与讨论
2.1 Fe-MIL-100表征结果
图 1为所制得Fe-MIL-100样品的XRD谱图, 与模拟的XRD谱图相比, 在3.1°、3.8°、10.6°等位置均出现衍射峰, 与文献报道一致[14], 表明已成功制备出Fe-MIL-100材料. 图 2为Fe-MIL-100 N2吸附脱附曲线及孔径分布曲线, 具体的比表面积和孔容值见表 1, 制得的Fe-MIL-100拥有超高的比表面积1744 m2/g, 采用DFT孔径分布计算模型得到的Fe-MIL-100有两种不同尺寸的介孔笼, 分别为1.9nm和2.3 nm, 与理论值有一定的偏差主要是因为计算方法存在误差. 图 3为Fe-MIL-100在N2氛围下的TG及热流量曲线.第一个失重小于150 ℃, 为样品中水的失重, 失重率为38%, 第二个失重在150~410 ℃, 为参与配位的水的失重, 失重率为4%, 第三个失重发生在410~520 ℃之间, 为骨架上均苯三甲酸的分解, 失重率为20%.第四个失重位于520~650 ℃之间, 为铁的氧化物的还原, 最终生成铁碳化合物、铁和碳, 失重率为10%.
图 1
Fe-MIL-100的XRD谱图
Figure 1.
XRD patterns of sample Fe-MIL-100
 图 2
(a) Fe-MIL-100的N2吸附等温线及 (b) DFT孔径分布
Figure 2.
(a) N2 adsorption/desorption isotherm at-196 ℃ of the sample Fe-MIL-100. (b) Pore size distribution curve of DFT
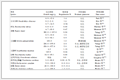 表 1
Fe-MIL-100的氮气吸附参数
Table 1.
Data estimation from the N2 adsorption/desorption isotherms and pore size distribution from Figure 2 of the indicated samples
Sample Total SBET/ (m2•g-1) Micropore SBET/ (m2•g-1) Vtotal/ (cm3•g-1) PSD peaks/ nm Fe-MIL-100 1744 747 0.95 1.9, 2.3 表 1 Fe-MIL-100的氮气吸附参数
Table 1. Data estimation from the N2 adsorption/desorption isotherms and pore size distribution from Figure 2 of the indicated samples 图 3
Fe-MIL-100的TG及热流量曲线图
Figure 3.
TG and heat flow of Fe-MIL-100
2.2 催化剂表征结果
2.3 费-托合成反应性能评价结果
不同碳化温度得到的催化剂F-T反应活性的变化示于图 8.由图中可以看出, 不同碳化温度所得催化剂在反应过程中CO转化率基本不变, 表明催化剂初始稳定性良好, 无明显失活发生.其中Fe@C-500的活性最高, 反应24 h后CO转化率达到68%, Fe@C-400与Fe@C-600活性没有明显差异, 24 h后CO转化率分别为61%和59 %, Fe@C-700活性最低, 反应24 h后CO转化率为38%.这样的规律与文献中报道MOFs诱导合成高温费-托合成催化剂一致[21]. 表 3为本文催化剂费托反应性能与文献报道铁基催化剂对比情况, FTY (Fe Time Yield) 值表示每秒每克Fe将CO转化为烃类的量, 通过对比此值可以比较催化剂反应活性, 当反应温度相差不大时, 我们所制得的催化剂FTY值大于其他同类催化剂.这可以归结为以下几个原因: (1) 所制得催化剂粒子尺寸均一且高度分散; (2) 催化剂中铁的负载量高 (>20%); (3) 费托反应过程中催化剂形成碳包裹铁碳化合物的形式抑制了由催化剂钝化引发失活的发生.但与MOFs材料Fe-BTC诱导合成的铁基费-托合成催化剂38Fe@C[13]还存在一定差距, 主要原因是反应温度差异所致, 文献中报道的反应温度为340 ℃, 而我们采用的是更有利于重质烃生成的中温费托合成条件, 反应温度为260 ℃, 活性低于文献值, 符合热力学原理, 还有可能的原因是, 本文所使用的外加碳源葡萄糖增加了表面氧含量, 对反应性能也可能有一定影响.所制得催化剂费托反应性能具体情况见表 4.随碳化温度的升高, CH4选择性逐渐升高, C5+选择性逐渐降低, C2~4烃选择性逐渐升高, 烯烃/烷烃的值逐渐降低.
 图 8
催化剂的CO转化率随反应时间的变化
Figure 8.
Conversion of CO with time on stream
表 3
本工作催化剂费托反应性能与文献中报道铁基催化剂对比
Table 3.
A comparison of the activities of catalyst in this work with those of iron catalysts previously reported in the literature
Catalyst Reaction conditions CO conversion/% FTY/ (µmolCO•gFe-1•s-1) Ref. Fe@C-400 260 ℃, 3 MPa, V(H2)/V(CO)=2 GHSV=8000 h-1 61 163 This work Fe@C-500 68 164 This work Fe@C-600 59 109 This work Fe@C-700 38 50 This work Fe/AFC 260~300 ℃ 3 MPa, V(H2)/V(CO)=2 GHSV=600~700 h-1 51~95 90~121 [5] Reduced FexOy@C 270 ℃, 2 MPa 30.6 [22] in-Fe/CNT 270 ℃, 2MPa, 85 50 [6] out-Fe/CNT V(H2)/V(CO)=2 GHSV=2000 cm3/(g•h) 79 44.6 [6] 38Fe@C 340 ℃, 2 MPa, V(H2)/V(CO)=1 GHSV=30000 h-1 72 380 [13] 表 3 本工作催化剂费托反应性能与文献中报道铁基催化剂对比
Table 3. A comparison of the activities of catalyst in this work with those of iron catalysts previously reported in the literature
表 4
催化剂的费托反应性能a
Table 4.
Performance of catalysts in F-T reaction
Catalyst CO Conversion xmol/% CO2 Selectivity/ mol% Hydrocarbon selectivity Swt/% Olefin/ parafin C2~4 CH4 C2~4 C5+ Fe@C-400 61 14.8 8.1 15.8 76.1 0.92 Fe@C-500 68 16.1 10.2 18.3 71.6 0.80 Fe@C-600 59 16.8 13.6 27.7 58.7 0.53 Fe@C-700 38 20.9 18.1 36.3 45.7 0.44 a Reaction conditions, 260 ℃, 3 MPa, V(H2)/V(CO)=2, 8000 h-1, Reaction time 24 h. 表 4 催化剂的费托反应性能a
Table 4. Performance of catalysts in F-T reaction2.2.2 费-托反应后催化剂表征
费托反应后催化剂记为spent-T(T代表催化剂碳化温度, 为400、500、600、700 ℃), 可以看出, 费-托反应后催化剂衍射峰半峰宽较相应反应前催化剂衍射峰半峰宽均有一定程度变窄, 表明粒子尺寸均有一定程度的长大, 这主要是由于催化剂粒径较小且含量高, 在反应过程中铁粒子易团聚形成大的单质铁粒子.反应后的催化剂均在2θ为50°附近出现铁碳化合物的衍射峰, 大量研究表明铁基费-托合成催化剂的活性相为铁碳化合物[19, 20], 这也是所有催化剂均有活性的原因.铁碳化合物在此处的衍射峰复杂难辨, 但仍可确定2θ为47.8°、50.9°、51.7°、55.4°处的衍射峰归属为Fe5C2 (PDF#51-0997), 2θ为52.4°、77.2°为Fe的衍射峰, 还可能存在Fe2C及Fe7C3等铁碳化合物.特别的是spent-500催化剂, 其XRD衍射峰峰强度最弱, 铁相组成主要以铁碳化合物为主, 表明催化剂在反应过程中稳定存在, 基本未发生粒子聚集的现象.而spent-400、spent-600催化剂均出现很强的衍射峰, 半峰宽也很窄, 表明在反应过程中粒子发生明显团聚现象. 图 7为费-托反应后催化剂spent-T (400、500、600、700 ℃) 的透射电镜照片, 可以看出spent-500粒子尺寸在4.6~6.2 nm之间, 较反应前催化剂有一定程度的长大, 但未出现大的团聚的粒子, 催化剂在反应过程中依旧保持小粒子高度分散的状态是此催化剂活性最高的主要原因.催化剂spent-400、spent-600粒子明显长大, 这也是此两种催化剂反应活性低于催化剂spent-500的原因.
 图 7
F-T反应后催化剂透射电镜照片 (a~d分别为spent-400, spent-500, spent-600, spent-700)
Figure 7.
TEM images of catalysts after F-T reaction. (a~d) spent-400, spent-500, spent-600, spent-700
2.2.1 费-托反应前催化剂表征
图 4为所制得催化剂费-托反应前后XRD谱图, 费托反应前催化剂记为Fe@C-T (T代表碳化温度, 分别为400、500、600、700 ℃), 可以看出费托反应前催化剂碳化温度较低 (400 ℃、500 ℃) 时, 催化剂在2θ为35.1°、41.4°、50.4°、67.2°、74.1°处的衍射峰归属为Fe3O4 (PDF#72-2303), 衍射峰宽化、峰强较弱, 表明粒子尺寸很小; 当碳化温度为600 ℃时, 除出现Fe3O4衍射峰外, 在2θ为42.1°、79.1°、71.9°处出现FeO (PDF#77-2355) 的衍射峰, 在2θ为52.4°、77.2°处出现Fe (PDF#87-0721) 的衍射峰, 但衍射峰半峰宽变窄, 表明粒子发生团聚现象, 粒子尺寸增大; 特别的是当碳化温度升至700 ℃时, 2θ为30.6°处的衍射峰归属为石墨化的碳 (PDF#75-1621), 在2θ为44.0°、46.6°、47.6°、50.2°、51.3°、52.7°处出现Fe3C (PDF#72-1110) 的衍射峰, 同时Fe3O4和FeO的衍射峰消失, 这可能是由于铁碳化合物的晶格与铁基质的晶格相匹配, 此外也有研究证明晶格振动及磁序的无序化也是重要原因[15], 衍射峰更加尖锐, 表明粒子尺寸进一步增长.很明显碳化温度的选择对催化剂中铁的相态及粒子尺寸有很大影响.当碳化温度较低 (400 ℃) 时, 虽然碳化后的催化剂粒子分布均一, 但碳化进行的不充分, 碳还较疏松, 当H2还原时, 由于碳的束缚作用较弱使得铁粒子聚集, 图 5为Fe@C-400、Fe@C-500经H2还原后所得re-400、re-500催化剂的XRD谱图, 进一步证明了此原因.当碳化温度较高 (600 ℃、700 ℃) 时, 容易发生烧结的现象, 从而使得粒子尺寸变大[16].
 图 4
费托反应前后催化剂样品的XRD谱图
Figure 4.
XRD patterns of catalysts before and after FTS reaction
 图 5
催化剂还原后样品的XRD谱图
Figure 5.
XRD patterns of catalysts after reduction
图 6为费-托反应前催化剂Fe@C-T (T=400、500、600、700 ℃) 的透射电镜 (TEM) 照片, 可以看出, Fe@C-400、Fe@C-500、Fe@C-600粒子尺寸均很小、且分散均一, Fe@C-700催化剂粒子尺寸却相对来说很大, 且能够清晰地看到粒子周围包裹着基层石墨化的碳.与XRD表征结果一致, 通过对透射电子显微镜照片中粒子尺寸进行统计发现, 催化剂粒子尺寸随碳化温度的升高呈现递增趋势: Fe@C-400 (3.3~4.8 nm)<Fe@C-500 (3.9~5.1 nm)<Fe@C-600 (5.2~6.5 nm)<Fe@C-700 (16.7~30 nm).
 图 6
不同碳化温度制得催化剂透射电镜照片 (a~d分别为Fe@C-400, Fe@C-500, Fe@C-600, Fe@C-700)
Figure 6.
TEM images of samples under different carbonization temperatures. (a~d) Fe@C-400, Fe@C-500, Fe@C-600, Fe@C-700
大量研究表明费-托合成是一个结构敏感的反应, 催化剂活性和选择性与粒子尺寸密切相关[7, 17, 18]. Park等[18]发现随着Fe2O3粒径增大, 催化剂的活性增加, 在约6 nm处达到最大值; 随粒径进一步增加催化剂的活性开始下降.催化剂粒子尺寸过小, 催化剂还原困难, 还原度低, 在反应过程中易氧化影响反应活性; 催化剂粒子尺寸过大, 表面活性位点减少, 进而降低催化剂活性.我们所得到的催化剂Fe@C-400、Fe@C-500、Fe@C-600粒子尺寸均很小, 且粒子尺寸分布均匀, 而Fe@C-700粒子尺寸达到16.7~30 nm, 粒子尺寸过大, 与其他三种催化剂相比, 表面活性位点较少, 这也是Fe@C-700催化剂催化性能最低的原因.
表 2为不同碳化温度下所得催化剂的铁含量及织构性质, 随着碳化温度的升高, 催化剂中铁含量逐步升高, 由Fe@C-400的20.9%升至Fe@C-700的40.4%.碳化温度对催化剂的织构性质影响并不是很大, 随着催化剂前驱体碳化的进行, 损失了一部分比表面积, 最终Fe@C-500催化剂BET比表面积为338 m2/g, 其余催化剂比表面积在260 m2/g左右.
表 2
Fe@C催化剂及其MOFs前驱体Fe-MIL-100的Fe负载量及织构性质
Table 2.
Fe loading and textural properties of the Fe@C and their MOFs precursor Fe-MIL-100
Sample wFe/% SBET/(m2•g-1) Sext/(m2•g-1) Vtol/(cm3•g-1) Fe-MIL-100 19.9 1774 997 0.95 Fe@C-400 20.9 276 72 0.17 Fe@C-500 23.0 338 69 0.19 Fe@C-600 29.7 257 40 0.15 Fe@C-700 40.4 257 188 0.29 表 2 Fe@C催化剂及其MOFs前驱体Fe-MIL-100的Fe负载量及织构性质
Table 2. Fe loading and textural properties of the Fe@C and their MOFs precursor Fe-MIL-1003 结论
以金属有机骨架材料Fe-MIL-100为前驱体, 质量分数为50%的葡萄糖溶液为外加碳源可制备以碳为载体、活性组分高度分散的铁基费-托合成催化剂.通过调变碳化温度可以改变催化剂中铁含量、物相、粒子尺寸, 当碳化温度较低时 (400 ℃、500 ℃), 催化剂中铁以Fe3O4形式存在, 当碳化温度为600 ℃时铁以Fe3O4、FeO、Fe的形式存在, 当碳化温度为700 ℃时铁以Fe3C及Fe的形式存在, 且随着碳化温度的升高催化剂粒子尺寸逐渐增大, 铁含量也逐渐增大.反应后的催化剂主要以Fe5C2及单质铁的形式存在, 由于催化剂粒子尺寸小, 铁含量高 (>20%) 等原因, 在反应过程中粒子易发生团聚.研究发现碳化温度为500 ℃所得催化剂反应前后粒子尺寸未发生明显变化, 晶粒尺寸小 (4.6~6.2 nm)、分散度高, 表现出优异的活性, 在反应温度为260 ℃, 压力为3 MPa、空速8000 h-1时CO转化率达到68%, 在中温费托合成条件下, 远高于以碳纳米管及活性炭等为碳载体的铁基费-托合成催化剂.
4 实验部分
4.1 催化剂制备
按1Fe:0.66H3BTC:208H2O:2HNO3的比例将Fe (NO3)3•9H2O、H3BTC、H2O混合, 搅拌充分后, 移入晶化釜中, 120 ℃晶化24 h, 反应结束后分别用热水和热乙醇溶液按1/150 (Fe-MIL-100/热水 (热乙醇) 的质量比) 分别洗涤3 h, 过滤, 120 ℃下干燥12 h得到Fe-MIL-100.取一定量的Fe-MIL-100等体积浸渍50%(质量分数) 的葡萄糖水溶液, 然后将此置于石英管中, 在氮气的保护下分别在80 ℃和150 ℃下分别保持12 h、5 h, 使葡萄糖与Fe-MIL-100聚合, 随后对催化剂进行碳化处理, 以2 ℃/min的升温速率分别升至400 ℃、500 ℃、600 ℃、700 ℃保持5 h, 降至室温后, 用2%的O2/N2钝化2 h, 所得催化剂记为Fe@C-T (T代表处理温度, 分别为400、500、600、700 ℃), 对催化剂Fe@C-400、Fe@C-500进行离线还原处理, 取一定量的催化剂装入石英管, 置于加热炉中, 在H2气氛中以2 ℃/min的升温速率升至400 ℃并维持20 h, 降至室温后, 封入液体石蜡中对催化剂进行保护, 所得催化剂记为re-400、re-500.
4.2 催化剂表征
催化剂中的元素组成使用美国TJA公司的Atom scan 16型ICP-AES谱仪进行分析. Fe-MIL-100 XRD测试使用德国Bruker公司的AXS-D8 X-射线衍射仪, X射线源采用Cu Kα (γ=1.5418 Å), 管电压为40 kV, 管电流为40 mA, 扫描范围2θ=2°~40°, 步长为0.02°; 催化剂XRD测试采用Co Kα辐射源 (γ=1.78 Å), 管电压35 kV, 管电流40 mA, 扫描范围2θ=10°~80°, 步长为0.04°. Fe-MIL-100热重分析采用METTLER TOLEDO公司的TGA/DSC 1热重分析仪, 合成的Fe-MIL-100室温干燥后, 取适量置于Al2O3坩埚中, 在N2气氛下, 由室温以10 ℃/min的升温速率升至800 ℃. N2物理吸附分析在Micromeritics ASAP 2020型物理吸附仪上进行, 样品在测试之前160 ℃下真空脱气12 h.样品的比表面积和孔容分别用BET方法和t-plot方法获得.透射电子显微镜使用美国FEI公司的Talostm 200A.
4.3 催化剂评价
费-托合成反应使用固定床反应器, 催化剂经压片、粉碎、筛分后取1 g 20~40目的催化剂颗粒装入反应管恒温区, 反应管两端装入20~40目的石英砂作为填充物, 石英砂需经硝酸洗涤、干燥、焙烧等预处理.反应前用H2, 还原条件为空速 (GHSV)1000 h-1、压力为0.2 MPa, 程序升温至400 ℃, 还原20 h, 还原后降温至240 ℃, 提压后逐步升温进行反应, 反应条件:反应温度260 ℃, 反应压力3 MPa, V(H2)/V(CO)=2.0, 空速8000 h-1.原料气H2和CO经脱硫、脱氧、脱羰和脱水等一系列净化后, 经流量计计量后进入反应器.费托合成液相和固体产物分别采用冷阱、热阱收集系统, 其中冷阱为冰水浴 (0~3 ℃), 热阱由加热带控制在160 ℃左右.产物分析均在气相色谱上离线分析.
分别采用CO转化率、CH4、C2~4和C5+选择性、C2~4烯烷比作为催化剂评价指标, 各物理量定义如下: CO转化率 (mol%):转化的CO物质的量与原料气中的CO总物质的量之比; CO2选择性 (mol%): CO2在总烃中的摩尔百分含量; CH4选择性 (wt%): CH4在总烃中的质量百分含量; C2~4烃选择性 (wt%): C2~4烃在总烃中的质量百分含量; C5+烃选择性 (wt%): C5+烃在总烃中的质量百分含量; C2~4烯烷比: C2~4烯烃与烷烃质量之比; FTY:每秒每克铁将CO转化为烃类的量.
其中xCO: CO的选择性; Fin, CO:CO进口流量; SCO2:CO2选择性; wFe:铁的质量.
-
-
[1]
杨文书, 房鼎业, 项宏伟, 李永旺, 化学学报, 2005, 63, 157. doi: 10.3321/j.issn:0567-7351.2005.02.012Yang, W. S.; Fang, D. Y.; Xiang, H. W.; Li, Y. W. Acta Chim. Sinica 2005, 63, 157. doi: 10.3321/j.issn:0567-7351.2005.02.012
-
[2]
高恋, 徐耀, 侯博, 吴东, 孙予罕, 化学学报, 2008, 66, 1851. doi: 10.3321/j.issn:0567-7351.2008.16.001Gao, L.; Xu, Y.; Hou, B.; Wu, D.; Sun, Y. H. Acta Chim. Sinica 2008, 66, 1851. doi: 10.3321/j.issn:0567-7351.2008.16.001
-
[3]
张俊, 张征湃, 苏俊杰, 付东龙, 戴薇薇, 刘达, 徐晶, 韩一帆, 化工学报, 2016, 67, 550.Zhang, J.; Zhang, Z.-P.; Su, J.-J.; Fu, D.-L.; Dai, W.-W.; Liu, D.; Xu, J.; Han, Y.-F. CIESC J. 2016, 67, 550.
-
[4]
Suo, H.-Y.; Wang, S.-G.; Zhang, C.-H.; Xu, J.; Wu, B.-S.; Yang, Y.; Xiang, H.-W.; Li, Y.-W. J. Catal. 2012, 286, 111. doi: 10.1016/j.jcat.2011.10.024
-
[5]
Krylova, A. Y.; Panin, A. A.; Lyadov, A. S.; Sagitov, S. A.; Kurkon, V. I.; Kryazhev, Y. G. Petrol. Chem. 2011, 51, 317. doi: 10.1134/S0965544111050094
-
[6]
Abbaslou, R. M. M.; Tavasoli, A.; Dalai, A. K. Appl. Catal. A-General 2009, 355, 33. doi: 10.1016/j.apcata.2008.11.023
-
[7]
吕金钊, 胡任之, 卓欧, 许波连, 杨立军, 吴强, 王喜章, 范以宁, 胡征, 化学学报, 2014, 72, 1017. doi: 10.3866/PKU.WHXB201401251Lv, J.-Z.; Hu, R.-Z.; Zhuo, O.; Xu, B.-L.; Yang, L.-J.; Wu, Q.; Wang, X.-Z.; Fan, Y.-N.; Hu, Z. Acta Chim. Sinica 2014, 72, 1017. doi: 10.3866/PKU.WHXB201401251
-
[8]
deKrafft, K. E.; Wang, C.; Lin, W. Adv. Mater. 2014, 24, 2014.
-
[9]
Gascon, J.; Corma, A.; Kapteijn, F.; Llabrés, I.; Xamena, F. X. ACS Catal. 2014, 4, 361. doi: 10.1021/cs400959k
-
[10]
Masoomi, M. Y.; Morsali, A. Coord. Chem. Rev. 2012, 256, 2921. doi: 10.1016/j.ccr.2012.05.032
-
[11]
Wang, C.; Xie, Z.-G.; Kathryn, E. J. Am. Chem. Soc. 2011, 133, 13445. doi: 10.1021/ja203564w
-
[12]
Liu, B.; Shioyama, H.; Jiang, H.; Zhang, X.; Xu, Q. Carbon 2010, 48, 456. doi: 10.1016/j.carbon.2009.09.061
-
[13]
Santos, V. P.; Wezendonk, T. A.; Jaén, J. J. D.; Dugulan, A. L.; Nasalevich, M. A.; Islam, H.-U.; Chojecki, A.; Sartipi, S.; Sun, X. H.; Hakeem. A. A.; Koeken, A. C. J.; Ruitenbeek, M.; Davidian, T.; Meima, G. R.; Sankar, G.; Kapeijn, F.; Makkee, M.; Gascon, J. Nat. Commun. 2015, 6, 6451. doi: 10.1038/ncomms7451
-
[14]
Horcajada, P.; Surblé, S.; Serre, C.; Hong, D.-Y.; Seo, Y.-K.; Chang, J.-C.; Grenéche, J.-M.; Margiolaki, I.; Frey, G. ChemComm 2007, 27, 2820.
-
[15]
Fang, C. M.; Sluiter, M. H. F.; Huis, M. A.; Ande, C. K.; Zandbergen, H. W. Phys. Rev. Lett. 2010, 105, 055503. doi: 10.1103/PhysRevLett.105.055503
-
[16]
Merkle, R.; Maier, J. Z. Anorg. Allg. Chem. 2005, 631, 1163. doi: 10.1002/(ISSN)1521-3749
-
[17]
邱成武, 吴宝山, 孟劭聪, 李永旺, 化学学报, 2015, 73, 690. http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract345121.shtmlQiu, C. W.; Wu, B. S.; Meng, S. C.; Li, Y. W. Acta Chim. Sinica 2015, 73, 690. http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract345121.shtml
-
[18]
Park, J. Y.; Lee, Y. J.; Khanna, P. K.; Jun, K. W.; Bae, J. W.; Kim, Y. H. J. Mol. Catal. A 2010, 323, 84. doi: 10.1016/j.molcata.2010.03.025
-
[19]
Yang, C.; Zhao, H.; Hou, Y.; Ma, D. J. Am. Chem. Soc. 2012, 134, 15814. doi: 10.1021/ja305048p
-
[20]
Zhang, Q.; Kang, J.; Wang, Y. ChemCatChem 2010, 2, 1030. doi: 10.1002/cctc.201000071
-
[21]
Wezendonk, T. A.; Santos, V. P.; Nasalevich, M. A.; Warringa, Q. S. E.; Dugulan, A. L.; Chojecki, A.; Koeken, C. J.; Ruitenbeek, M.; Meima, G.; Islam, H.-U.; Sankar, G.; Makkee, M.; Kapteijn, F.; Gascon, H.-U. ACS Catal. 2016, 6, 3236. doi: 10.1021/acscatal.6b00426
-
[22]
Yu, G.; Sun, B.; Pei, Y.; Xie, S.; Yan, S.; Qiao, M.; Fan, K.; Zhang, X.; Zong, B. J. J. Am. Chem. Soc. 2010, 132, 935. doi: 10.1021/ja906370b
-
[1]
-

图 2 (a) Fe-MIL-100的N2吸附等温线及 (b) DFT孔径分布
Figure 2 (a) N2 adsorption/desorption isotherm at-196 ℃ of the sample Fe-MIL-100. (b) Pore size distribution curve of DFT

图 4 费托反应前后催化剂样品的XRD谱图
Figure 4 XRD patterns of catalysts before and after FTS reaction

图 6 不同碳化温度制得催化剂透射电镜照片 (a~d分别为Fe@C-400, Fe@C-500, Fe@C-600, Fe@C-700)
Figure 6 TEM images of samples under different carbonization temperatures. (a~d) Fe@C-400, Fe@C-500, Fe@C-600, Fe@C-700

图 7 F-T反应后催化剂透射电镜照片 (a~d分别为spent-400, spent-500, spent-600, spent-700)
Figure 7 TEM images of catalysts after F-T reaction. (a~d) spent-400, spent-500, spent-600, spent-700
表 1 Fe-MIL-100的氮气吸附参数
Table 1. Data estimation from the N2 adsorption/desorption isotherms and pore size distribution from Figure 2 of the indicated samples
Sample Total SBET/ (m2•g-1) Micropore SBET/ (m2•g-1) Vtotal/ (cm3•g-1) PSD peaks/ nm Fe-MIL-100 1744 747 0.95 1.9, 2.3  下载: 导出CSV
表 2 Fe@C催化剂及其MOFs前驱体Fe-MIL-100的Fe负载量及织构性质
Table 2. Fe loading and textural properties of the Fe@C and their MOFs precursor Fe-MIL-100
Sample wFe/% SBET/(m2•g-1) Sext/(m2•g-1) Vtol/(cm3•g-1) Fe-MIL-100 19.9 1774 997 0.95 Fe@C-400 20.9 276 72 0.17 Fe@C-500 23.0 338 69 0.19 Fe@C-600 29.7 257 40 0.15 Fe@C-700 40.4 257 188 0.29
下载: 导出CSV
表 3 本工作催化剂费托反应性能与文献中报道铁基催化剂对比
Table 3. A comparison of the activities of catalyst in this work with those of iron catalysts previously reported in the literature
Catalyst Reaction conditions CO conversion/% FTY/ (µmolCO•gFe-1•s-1) Ref. Fe@C-400 260 ℃, 3 MPa, V(H2)/V(CO)=2 GHSV=8000 h-1 61 163 This work Fe@C-500 68 164 This work Fe@C-600 59 109 This work Fe@C-700 38 50 This work Fe/AFC 260~300 ℃ 3 MPa, V(H2)/V(CO)=2 GHSV=600~700 h-1 51~95 90~121 [5] Reduced FexOy@C 270 ℃, 2 MPa 30.6 [22] in-Fe/CNT 270 ℃, 2MPa, 85 50 [6] out-Fe/CNT V(H2)/V(CO)=2 GHSV=2000 cm3/(g•h) 79 44.6 [6] 38Fe@C 340 ℃, 2 MPa, V(H2)/V(CO)=1 GHSV=30000 h-1 72 380 [13]
下载: 导出CSV
表 4 催化剂的费托反应性能a
Table 4. Performance of catalysts in F-T reaction
Catalyst CO Conversion xmol/% CO2 Selectivity/ mol% Hydrocarbon selectivity Swt/% Olefin/ parafin C2~4 CH4 C2~4 C5+ Fe@C-400 61 14.8 8.1 15.8 76.1 0.92 Fe@C-500 68 16.1 10.2 18.3 71.6 0.80 Fe@C-600 59 16.8 13.6 27.7 58.7 0.53 Fe@C-700 38 20.9 18.1 36.3 45.7 0.44 a Reaction conditions, 260 ℃, 3 MPa, V(H2)/V(CO)=2, 8000 h-1, Reaction time 24 h.
下载: 导出CSV
-


 扫一扫看文章
计量
- PDF下载量: 15
- 文章访问数: 3814
- HTML全文浏览量: 836
 下载:

